광화학 반응으로 여는 유기합성화학의 새로운 지평
자연대 학생기자단 자:몽 9기 | 황지호

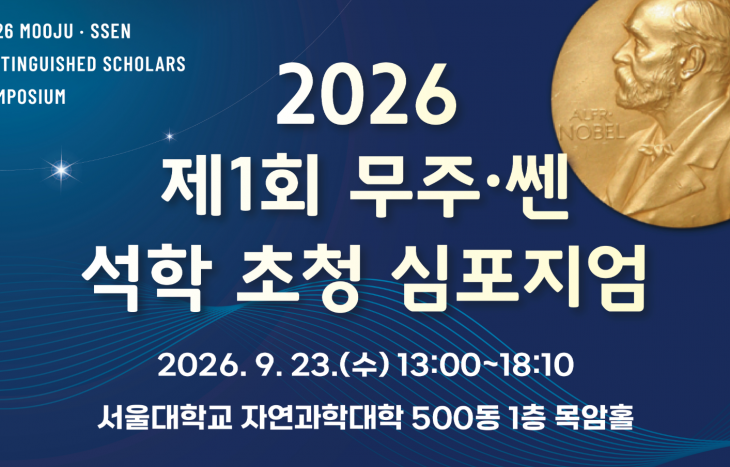
2026 제1회 무주·쎈 석학 초청 심포지엄 포스터 (사진: 자연과학대학 제공)
2026년 9월 23일, 자연과학대학 500동 목암홀에서는 국내외 석학들이 모여 유기합성, 광화학, 광촉매 반응 등 현대 유기화학의 성과를 소개하고 교류하는 ‘2026 제1회 무주·쎈 석학 초청 심포지엄’이 개최되었다. 2021년 노벨 화학상 수상자이자 현대 유기합성에서 광산화환원 촉매의 활용을 개척한 David MacMillan 교수, 올해 삼성호암상을 수상한 비대칭 유기광화학 분야의 거장 Tehshik P. Yoon 교수를 포함하여 여러 유기화학 연구자가 참여한 행사였다. 오전에는 약 두 시간 동안 ‘석학과의 대화’가 열렸으며, 오후 학술 프로그램은 약 다섯 시간에 걸쳐 세 개의 세션으로 진행되었다.
필자는 현재 수강하고 있는 화학부 유기화학 2 수업을 맡으신 홍승윤 교수님의 초청과 개인적인 흥미를 계기로, 오전 대화 프로그램부터 오후 학술 강연까지 참관하게 되었다. 현대 합성유기화학 연구의 최전선을 세계적인 석학들의 강연을 통해 경험하면서, 많은 참관자가 새로운 통찰과 감명을 얻어 갔으리라 생각된다.
2021년 노벨 화학상 - 비대칭 유기 촉매(Asymmetric Organocatalysis)의 개발
이번 심포지엄의 중심 주제인 광화학을 이용한 합성 방법론을 살펴보기 전에, MacMillan 교수의 또 다른 대표적 업적인 비대칭 유기촉매부터 짚어보고자 한다. MacMillan 교수는 Benjamin List 교수와 함께 비대칭 유기촉매(asymmetric organocatalysis)를 개발한 공로로 2021년 노벨 화학상을 공동 수상했다[1]. 여기서 유기촉매란 금속 중심이나 효소 대신 비교적 작은 유기 분자를 촉매로 사용하는 전략을 말한다. 비대칭 합성은 카이랄 생성물의 가능한 입체이성질체 가운데 특정 형태를 선택적으로 얻는 것으로, 특히 한 거울상 이성질체를 우세하게 만드는 것이 중요한 목표가 된다.
분자의 입체구조는 생체 내에서의 작용과 밀접하게 연결되어 있다. 카이랄한 환경을 가진 효소의 활성 부위는 기질의 모양과 접근 방향을 정교하게 구분하며, 그 결과 특정 입체구조의 생성물을 선택적으로 만들어낼 수 있다. 그런 의미에서 생체 내 분자 공장인 효소는 비대칭 합성의 대가라 할 만하다.

2021년 노벨 화학상의 공식 수상 소개. (사진: 노벨위원회)
MacMillan과 List 교수의 연구 이전에도 비대칭 유기촉매에 한 연구는 간간이 존재해 왔다. 퀴닌(quinine)과 아미노산처럼 자연계에서 얻을 수 있는 카이랄 분자를 촉매로 활용한 선행 연구들이 있었으며, Eric N. Jacobsen 연구팀은 1998년 카이랄 thiourea 기반 촉매를 사용하여 Strecker 반응을 높은 거울상 선택성으로 진행한 바 있다[1].
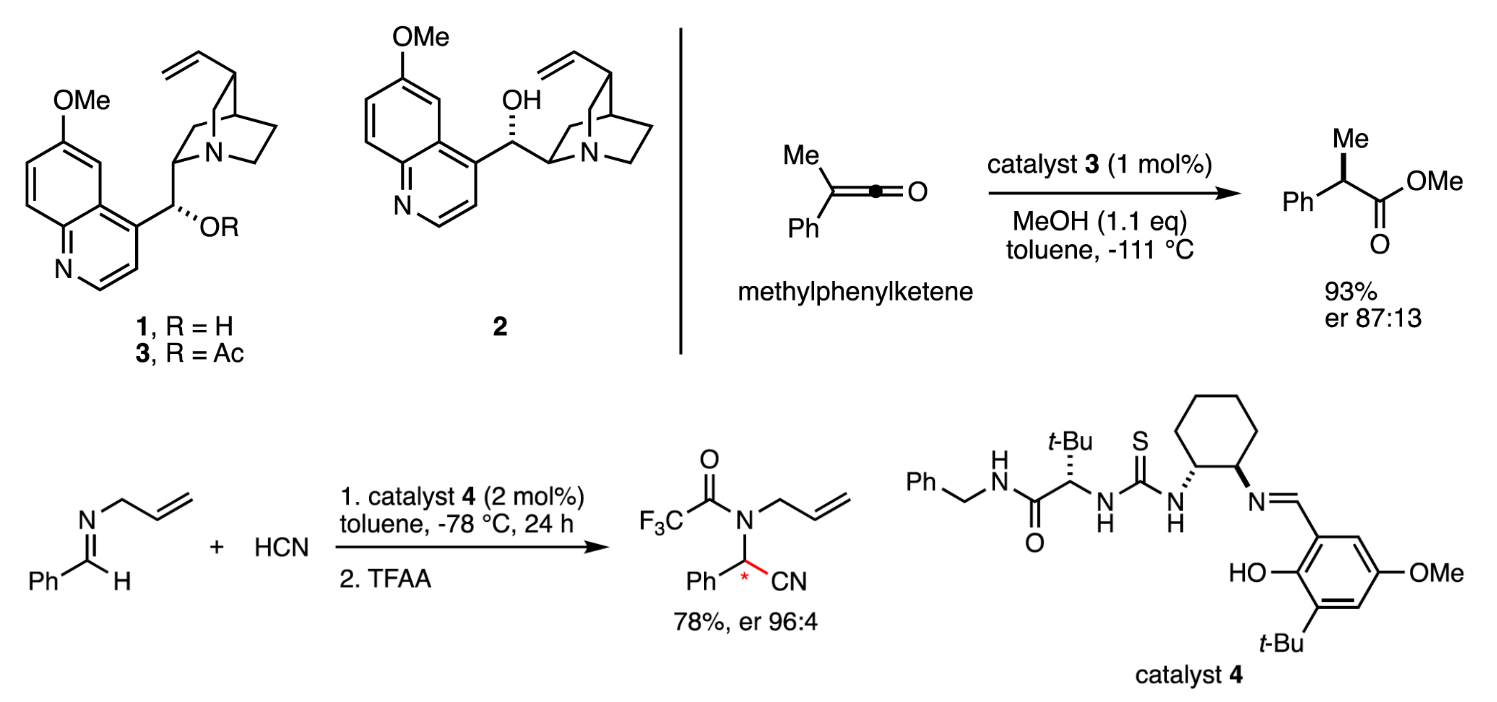
MacMillan 교수 이전에 개발된 다양한 비대칭 유기 촉매. (사진: 노벨위원회)
두 교수의 연구는 이처럼 개별적으로 등장하던 사례들을 보편적인 합성 전략으로 발전시키는 중요한 전환점이었다. 2000년 List, Lerner와 Barbas III 연구팀은 자연에 존재하는 아미노산인 L-proline을 사용하여 아세톤과 알데하이드 사이의 분자 간 직접 비대칭 알돌 반응을 수행하였다[2]. 이는 1970년대 Hajos–Parrish 및 Eder–Sauer–Wiechert 등의 연구에서 알려진 프롤린 촉매의 분자 내 알돌 반응을 넘어, 서로 다른 분자 사이의 탄소–탄소 결합 형성으로 가능성을 확장한 성과였다.
이 반응에서는 proline의 amine 부분이 카보닐 화합물과 반응해 enamine 중간체를 형성한다. 그 결과 카보닐 화합물의 α-탄소가 친핵적으로 반응할 수 있게 되고, proline의 카복실기와 카이랄한 구조는 수소 결합 및 전이 상태의 배열을 통해 특정 입체구조의 생성물이 우세하게 만들어지도록 돕는다. 이러한 활성화 방식은 리신 잔기를 이용해 enamine 중간체를 형성하는 class I aldolase의 작동 원리와도 연결된다. 해당 반응은 특히 복잡한 효소의 기능 일부를 작은 유기 분자로 구현했다는 점에서 상당한 화학적 의미를 가진다[2-3].
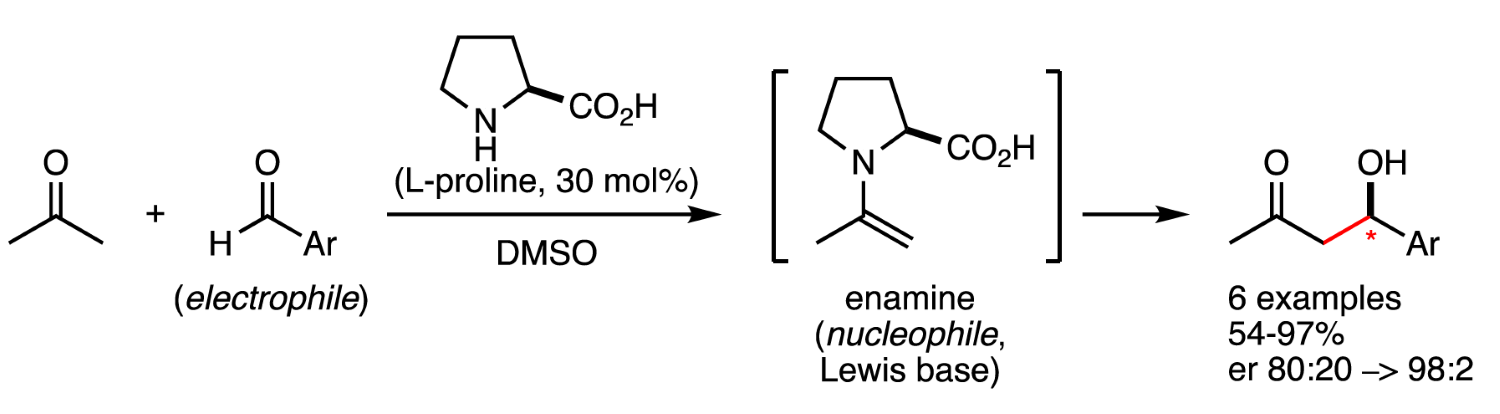
Benjamin List에 의해 개발된 enamine 기반의 비대칭 유기 촉매 반응. (사진: 노벨위원회)
같은 2000년, Ahrendt, Borths와 MacMillan 연구팀은 카이랄 imidazolidinone 고리 화합물을 사용하여 비대칭 Diels–Alder 반응을 촉진하는 iminium 이온 기반 촉매 전략을 개발하였다[4]. List의 반응이 enamine 형성을 통해 친핵체를 활성화했다면, 이 반응은 친전자체를 활성화하는 방향으로 설계되었다. α,β-불포화 알데하이드가 아민 촉매와 축합하여 conjugation된 iminium 이온을 형성하면 친전자성이 높아지며, 촉매의 부피가 큰 치환기는 diene이 접근하는 방향을 제한한다. 금속 기반 Lewis 산이 수행하던 활성화 역할을 유기 분자가 대신하면서, 동시에 입체선택성까지 조절한 것이다.
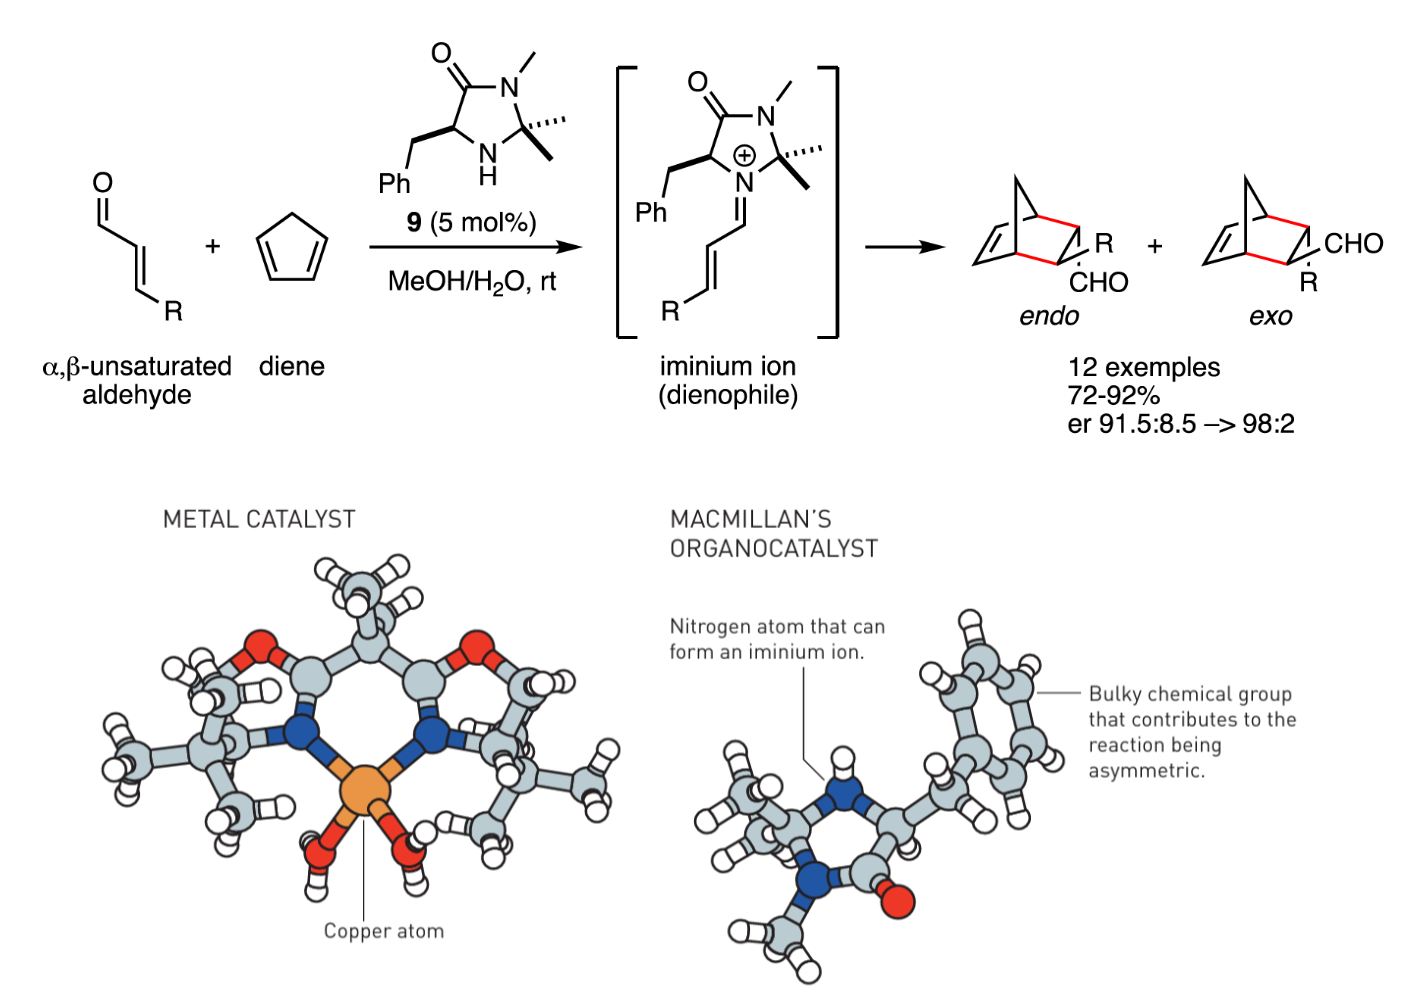
MacMillan 교수가 개발한 proline 기반의 비대칭 유기 촉매. (사진: 노벨위원회)
이후 이러한 활성화 전략을 바탕으로 MacMillan 교수 연구실의 1,3-dipolar cycloaddition[5], Friedel–Crafts 반응[6], aldehyde의 α-fluorination[7], Michael 첨가 반응[8] 및 List 교수 연구실의 Mannich 반응, α-amination, conjugate reduction 등을 비롯하 다양한 반응의 바리에이션이 개발되었다. 수많은 반응에 해당 비대칭 유기 촉매를 직접적으로 접목해 나가는 방식으로 연구가 확장되면서, 비대칭 유기촉매는 특정 반응의 예외적인 사례를 넘어 유기합성의 중요한 도구로 자리 잡았다[9].
이러한 발전은 의약품과 기능성 소재를 이루는 복잡한 유기 분자를 더 선택적으로 합성할 수 있게 했을 뿐 아니라, 일부 합성 과정에서 금속 잔류와 자원 사용의 부담을 줄일 수 있는 새로운 선택지를 제공하였다. 자연으로부터 얻은 통찰이 작은 유기 분자를 통해 다시 합성화학의 가능성을 넓힌 셈이다.

MacMillan 교수가 연구 중인 다양한 비대칭 유기 촉매 주제들. (사진: MacMillan Group 홈페이지)
광산화환원(Photoredox) 반응을 사용한 유기 촉매 반응
유기 분자의 반응성과 입체선택성을 조절하던 이러한 연구는 빛을 이용한 새로운 활성화 전략으로도 이어졌다. 2008년 Nicewicz와 MacMillan은 비대칭 유기촉매와 광산화환원(photoredox) 촉매를 결합하여 알데하이드의 α-위치를 직접 알킬화하는 연구를 Science에 발표하였다[10]. 광산화환원 화학이라는 분야는 이전에 꽤나 개척되어 있었지만, MacMillan 교수의 연구는 해당 화학을 현대 유기합성 방법의 강력한 도구로 확장한 전환점이었다.
광산화환원 촉매는 빛을 흡수하여 들뜬 상태가 되면 바닥 상태와 다른 산화·환원 능력을 가진다. 대표적인 광산화환원 촉매인 루테늄 착이온 [Ru(bpy)₃]²⁺는 가시광선을 흡수한 뒤, 적절한 반응 상대에게 전자를 주거나 받는 단일 전자 전달(single-electron transfer, SET) 반응을 진행할 수 있다. 이러한 전자 전달은 유기 분자로부터 라디칼을 형성하는 데 사용되며, 생성된 라디칼은 탄소–탄소 결합을 비롯한 새로운 결합을 만드는 반응에 참여한다. 촉매는 후속 전자 전달을 통해 재생되므로, 빛을 지속적으로 공급하면서 촉매 반응을 진행할 수 있다[11].
2008년의 연구에서는 이러한 광산화환원 촉매와 앞서 소개한 enamine 기반의 유기촉매가 함께 사용되었다. 연구팀이 제안한 반응 경로에 따르면, 빛을 흡수한 [Ru(bpy)₃]²⁺가 소량의 enamine으로부터 전자를 받아 [Ru(bpy)₃]⁺로 환원되면서 반응이 개시된다. 강한 환원력을 가진 해당 화학종은 α-bromocarbonyl 화합물에 전자를 전달하고, 이어 탄소–브로민 결합이 끊어지면서 탄소 중심 라디칼이 생성된다. 동시에 카이랄 imidazolidinone 촉매는 aldehyde와 반응하여 enamine 중간체를 형성한다. 생성된 라디칼이 해당 enamine에 첨가되면서 새로운 탄소–탄소 결합이 만들어지는데, 이때 유기촉매의 입체구조가 라디칼의 접근 방향을 조절하여 특정 입체이성질체가 우세하게 형성된다[10]. 라디칼 첨가로 만들어진 α-amino radical은 들뜬 상태의 루테늄 광촉매에 전자를 전달하여 iminium 이온으로 산화되고, 가수분해를 거쳐 α-위치가 알킬화된 aldehyde를 생성한다. 이 과정에서 유기촉매가 재생되며, 전자를 받은 루테늄 광촉매 또한 다음 α-bromocarbonyl 화합물을 환원할 수 있게 된다.

MacMillan 교수가 2008년 Science지에 보고한 organocatalysis 기반의 photoredox 반응. 그와 제자들의 연구는 현대 유기합성 방법론 분야에서 빠져서는 안될 photoredox catalysis 분야의 출발선을 끊었다. (사진: 노벨위원회)
이후 광산화환원 촉매를 사용하는 합성 방법론은 MacMillan 교수뿐 아니라 그의 제자인 Yoon과 Stephenson, 그리고 수많은 유기화학 연구자에 의해 빠르게 발전하기 시작하였다. 라디칼의 alkene 첨가와 고리화 반응, 방향족 화합물의 alkylation과 trifluoromethylation, 탄소–질소 및 탄소–산소 결합 형성 등 다양한 반응에 광산화환원 촉매가 도입되었다. 특히 수소 원자 전달(hydrogen atom transfer, HAT) 전략과 결합하여 탄소–수소 결합으로부터 라디칼을 생성하거나, 니켈과 구리 등의 전이금속 촉매와 함께 사용하여 교차 짝지음 반응을 진행하는 방법들이 개발되면서 활용 범위가 크게 넓어졌다. 광산화환원 촉매와 전이금속 촉매를 결합하는 metallaphotoredox catalysis는 이러한 발전을 대표하는 분야로, 광촉매에 의한 라디칼 생성 및 전자 전달과 기존에 잘 알려져 있던 전이금속 촉매 기반의 결합 형성 반응을 하나의 촉매 시스템 안에서 연결할 수 있다[11-13].
이러한 방법론이 특히 주목받는 이유는 유기 분자에 이미 존재하는 작용기를 활용하여 비교적 온화한 조건에서 새로운 결합을 만들 수 있기 때문이다. carboxylic acid나 amine, alcohol처럼 쉽게 구할 수 있는 물질을 적절한 활성화 과정을 거쳐 라디칼 전구체로 사용하거나, 탄소–수소 결합을 직접 기능화할 수 있다면 합성 경로를 설계할 때 사용할 수 있는 출발 물질과 반응 위치의 선택지가 많아진다. 또한 여러 작용기가 존재하는 복잡한 분자에서도 원하는 부분을 변환할 수 있는 반응들이 개발되면서, 천연물 전합성과 의약품 후보 물질의 합성에도 광산화환원 촉매가 활발히 활용되고 있다. 특히 합성의 후반 단계에서 분자의 일부를 변형하는 후기 단계 기능화(late-stage functionalization)는, 공통된 분자 골격으로부터 다양한 유도체를 만들어야 하는 의약화학 연구에서 중요하게 사용되고 있다[11,13].
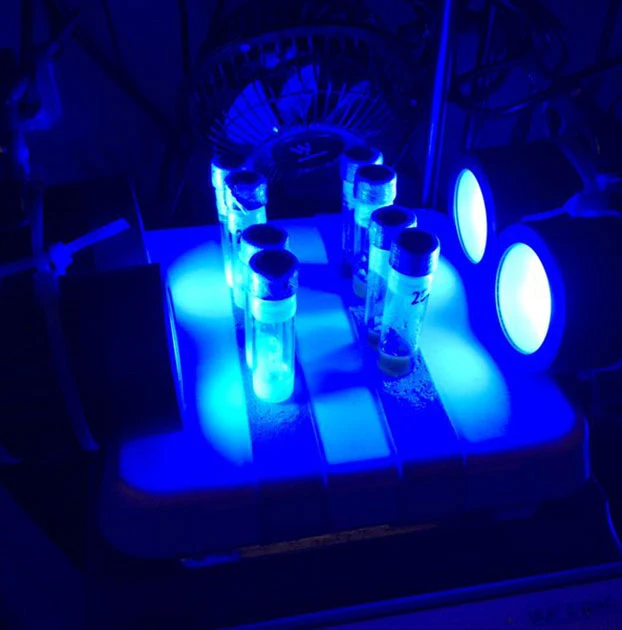
푸른색의 가시광선 파장 대역 LED 빛을 사용하면 photoredox catalysis를 통해 손쉽게 도전적인 유기 반응의 원동력을 제공할 수 있다. (사진: MacMillan Group 홈페이지)
실제로 광산화환원 촉매는 lab-scale에서 새로운 반응을 개발하는 데 사용되는 동시에, 대형 제약회사, 일명 Big Pharma들과의 공동 연구를 통해 약물 후보 물질의 구조를 다양화하고 화합물 라이브러리를 구축하는 도구로도 자리 잡았다. 예를 들어 MacMillan 연구팀과 Pfizer의 공동 연구에서는 여러 광촉매 반응을 순차적으로 적용하여, 의약품에서 자주 등장하는 saturated hetereocycle에 서로 다른 치환기들을 도입하는 합성 전략을 제시하였다. 이미 개발된 광촉매 반응들을 조합하여 필요한 분자들을 실제로 만들어 나가는 연구도 이루어지고 있는 것이다. 이처럼 광산화환원 촉매는 합성 방법론의 개발부터 복잡한 분자의 합성, 신약 탐색을 위한 구조 변형에 이르기까지 현대 유기합성의 여러 분야에서 사용되고 있다[14].
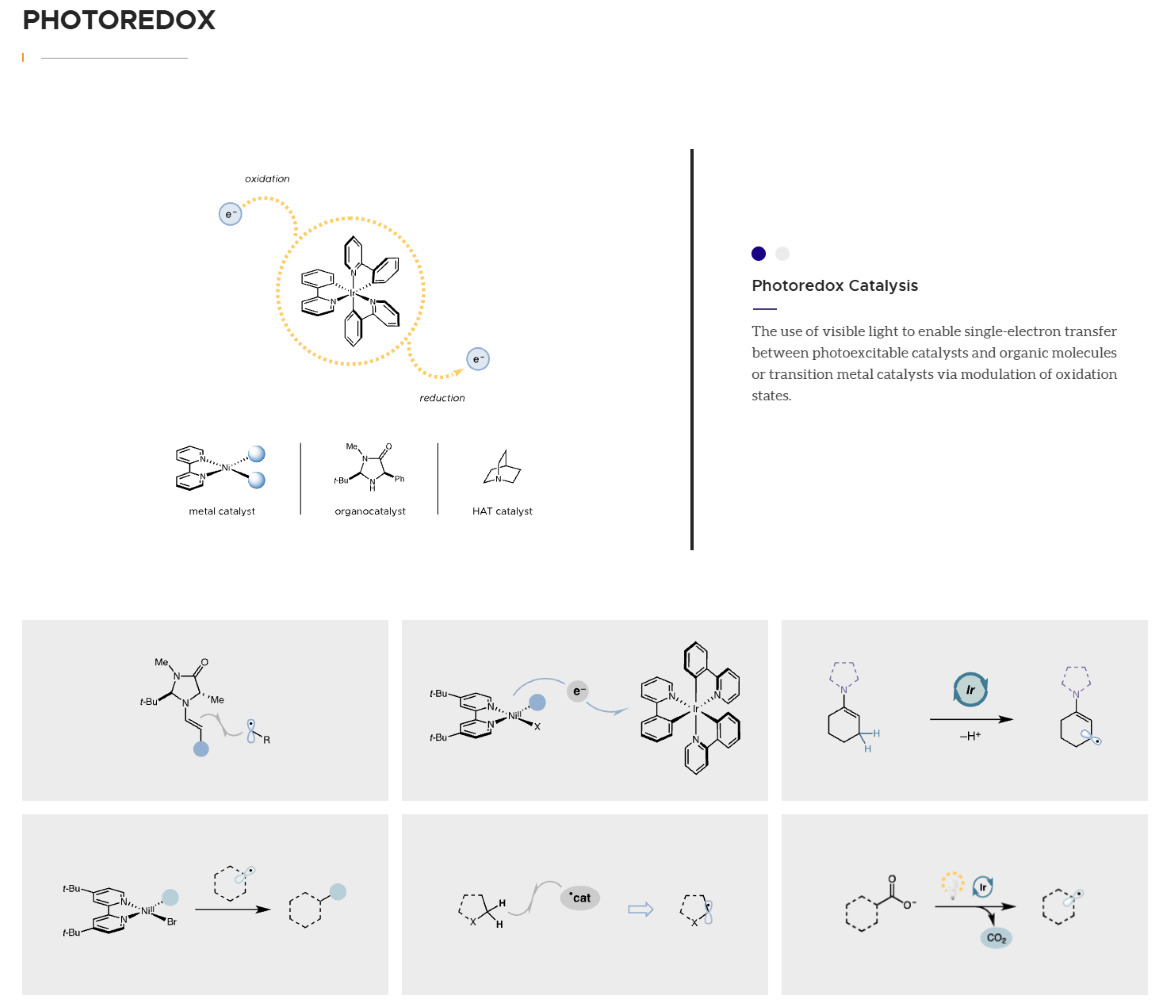
MacMillan 교수가 연구 중인 다양한 photoredox catalysis 주제들. (사진: MacMillan Group 홈페이지)
MacMillan 교수는 Merck와의 협력을 통해 광산화환원 촉매를 생화학 분야의 연구로도 확장하고 있다. 표적 단백질 주변의 분자 환경을 근접 표지(proximity labeling)하는 μMap 기법이 대표적인 사례이다[15]. 원하는 표적 단백질(bait)을 인식하는 항체에 이리듐 기반 광촉매를 연결하고 푸른 LED 빛을 쪼여 주면, 들뜬 광촉매가 가까이 있는 diazirine probe에 에너지를 전달하여 반응성이 큰 carbene을 생성한다. 여기서는 앞서 설명한 단일 전자 전달과 달리 Dexter 에너지 전달이 사용되며, 에너지를 받은 diazirine은 질소 분자를 방출하면서 carbene으로 전환된다.
생성된 carbene은 수명이 매우 짧아 멀리 확산되기 전에 주변 단백질과 반응하므로, 표적 가까이의 나노미터 규모 분자 환경을 국소적으로 표지할 수 있다. 표지된 단백질들을 분석하면 표적 단백질 주변에 어떤 단백질들이 분포하는지 조사할 수 있으며, 이를 바탕으로 단백질–단백질 상호작용(PPI)과 세포 표면의 분자 환경을 연구할 수 있다. 해당 방법론은 아이디어가 신선한 정도를 넘어, 살아 있는 세포에서 표적 주변을 높은 공간 해상도로 모든 종류의 단백질에 대해 범용적으로 조사할 수 있기 때문에 매우 주목할만 하다. 이러한 이유로 생화학에서 밝히고자 하는 세포 내의 복잡한 단백질 거동을 규명하고, 신약을 개발하는 등 다양한 분야에서 공격적으로 활용되고 있다.
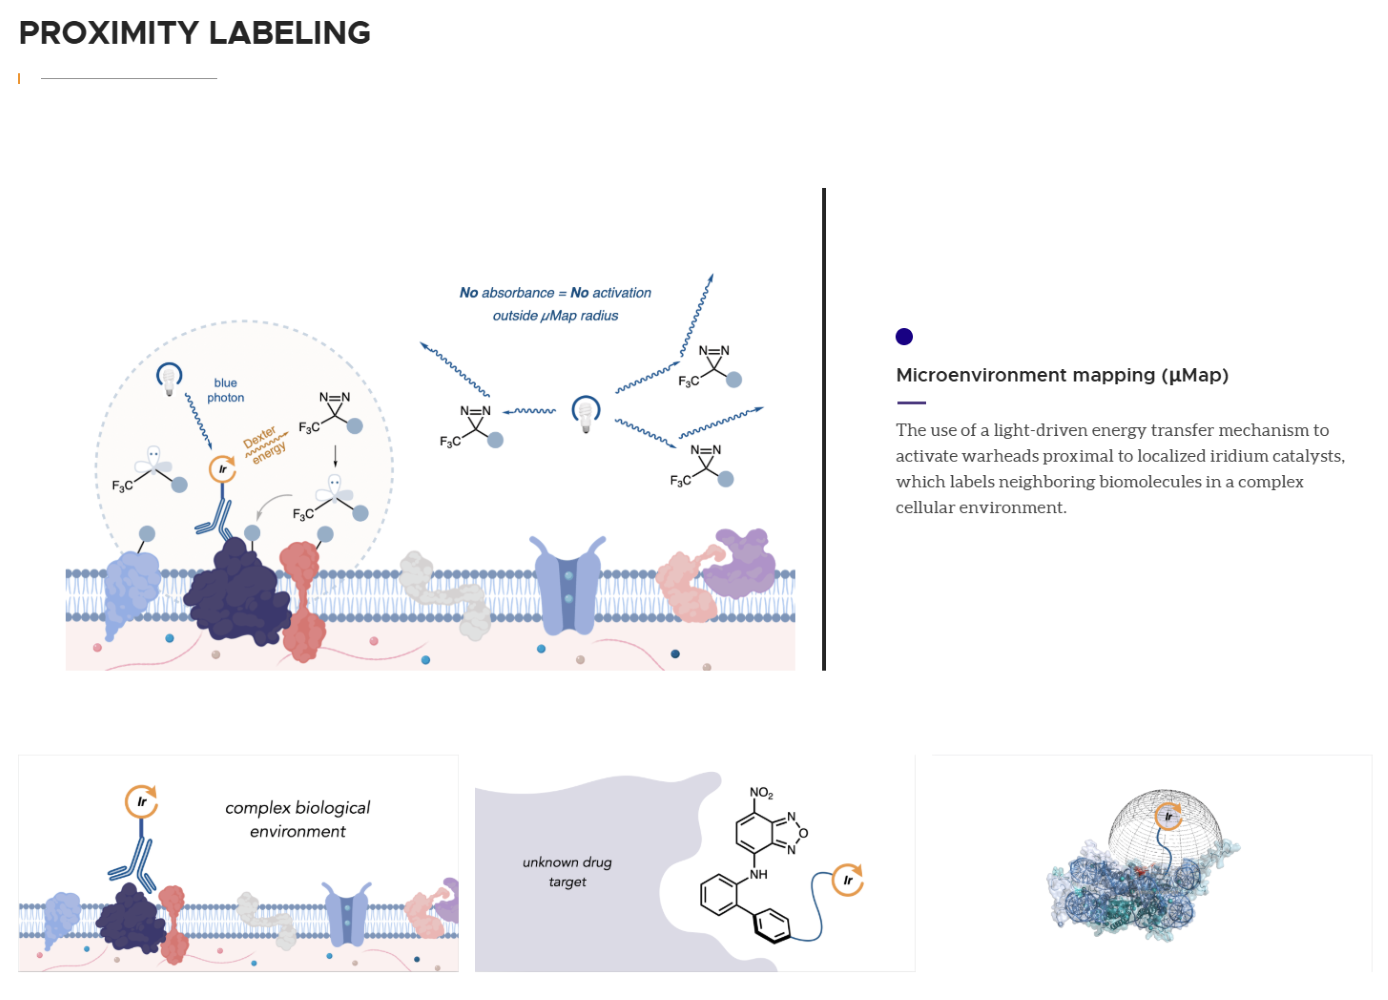
MacMillan 교수가 연구 중인 photoredox catalysis를 이용한 생체 세포 내의 proximity labeling 기법들. μMap 등으로 대표된다. (사진: MacMillan Group 홈페이지)
석학과의 대화
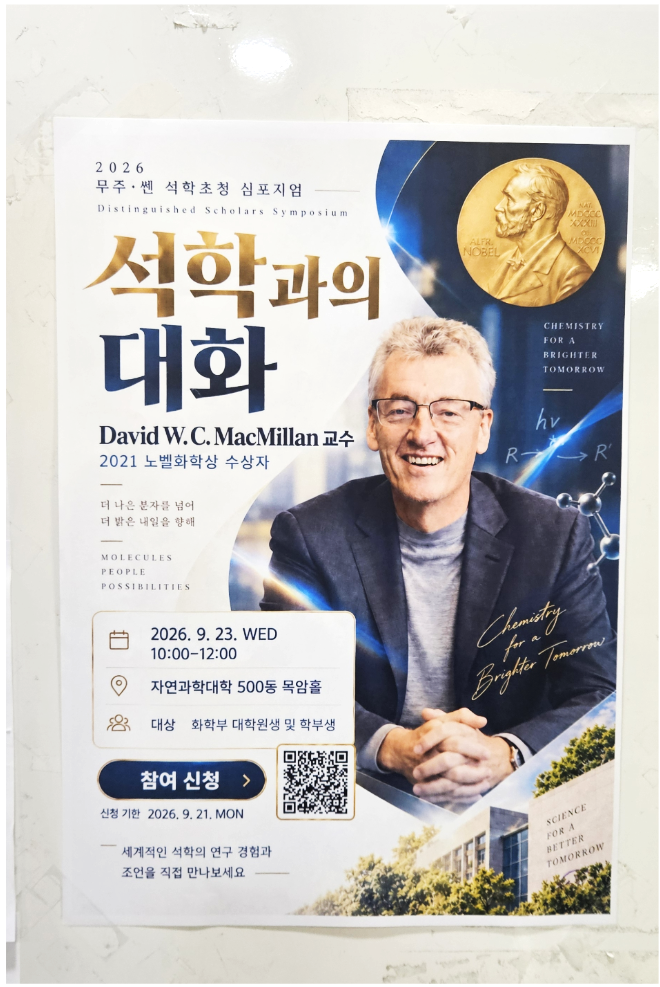
자연과학대학 500동 곳곳에 게시된 석학과의 대화 참여 신청 포스터. (사진: 황지호 기자)
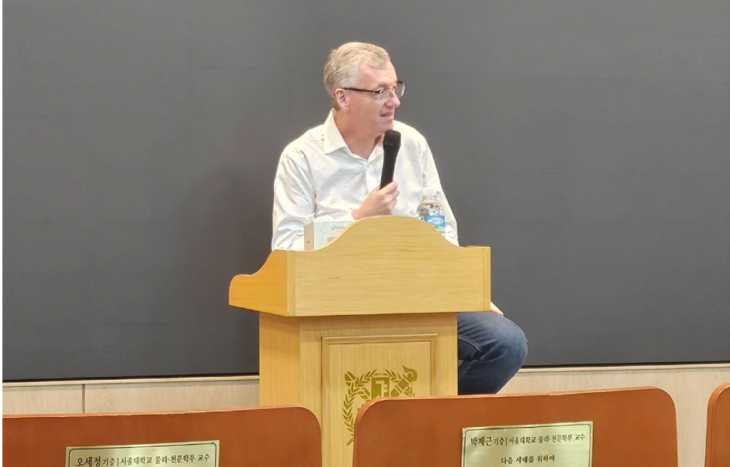
본격적인 학술 심포지엄이 진행되기 전, 오전 10시부터 12시경까지 목암홀에서는 David MacMillan 교수님과의 ‘석학과의 대화’ 프로그램이 진행되었다. 학생들의 질문을 받고 교수님께서 직접 답변해 주시는 토크 콘서트 형태의 행사로, 많은 학생이 노벨상 수상자에게 연구에 관한 조언을 듣고 궁금한 것을 해소하는 자리가 되었다.
대학원생들로부터는 MacMillan 교수님께 새로운 연구 아이디어를 어떻게 떠올리는지, 그동안의 연구 성과에서 우연한 발견(serendipity)의 비중은 어느 정도인지, 어떻게 해야 연구 주제에 대한 통찰력을 기를 수 있는지에 대한 질문이 많이 나왔다. 교수님께서는 잠깐 연구 분야로부터 멀어질 때나 휴식을 취할 때 좋은 아이디어들이 많이 떠오른다고 말씀하시면서도, 성과에 대한 강한 압박이 있을 때 창의성이 최대로 발휘되기도 한다는 지극히 현실적인 이야기를 잊지 않으셨다. 또한 자신의 연구 여정은 행운의 연속이었다며, 불가능해 보였던 화학 반응을 성공시켰을 때 화학자로서 느낄 수 있는 가장 큰 희열을 느낀다고도 말했다.
MacMillan 교수가 프로그램 내내 강조한 것은 동료 연구자들 사이의 협력, 그리고 이를 끌어 내기 위한 사회성이었다. 학생들에게 추천한 책 또한 사회학(sociology)에 관한 책이었으며, 자신의 연구실에 들어올 학생을 선발할 때 가장 중요하게 보는 기준도 다른 연구자들과 원활하게 생각을 나눌 수 있는 의사소통 능력이라고 말했다. 특히 유기화학이라는 분야의 특성상 기업체나 생화학 분야의 다른 연구팀과 협업해야 하는 경우가 많기에, 새로운 아이디어를 지속적으로 끌어내고 피드백하며 지혜를 모으기 위해서는 개개인의 학술적 역량만큼이나 함께 연구할 수 있는 협력 능력이 중요하다고 밝혔다.
필자가 질문했던 것들 중 하나는 MacMillan 교수가 개발한 광산화환원 반응이 많은 화학자들에게 활용되고는 있지만, 학술지를 보다 보면 도전적인 반응에 다들 비슷비슷한 조건과 전략을 차용하는 분야의 획일화 현상에 대해 어떻게 생각하는지였다. MacMillan 교수님은 자신이 개발한 방법론을 많은 연구자들이 인용하고 사용하는 것이 한편으로는 기쁘고, 해당 방법론을 활용한 창의적인 연구들도 꽤 있지만, 획일화 문제에 대해서는 무겁게 생각하고 있다고 밝혔다. 특히 연구비를 안정적으로 수주하려 하거나 도전을 꺼리는 분위기 때문에 자신의 ‘잘 먹히는 반응’ 전략을 천편일률적으로 사용하는 것에 대해서는 다소 우려스럽다며, 새로운 생각이 정체되지 않고 끊임없는 혁신이 나타났으면 좋겠다고 말했다.
필자는 AI와 유기화학의 미래에 대해서도 질문을 드렸다. 복잡한 천연물의 전합성 분야에서는 이미 AI 기반 역합성 분석 모델의 도움을 받는 연구들이 있기에 이를 차치하고, 합성 방법론 분야에서는 AI가 어떤 역할을 할 수 있을지 궁금했다. 교수님께서는 AI가 화학자들에게 좋은 질문을 많이 제공할 것이라는 답변을 주셨다. 특히 자신이 아는 화학자들은 매우 뛰어난 문제 해결자 (problem-solver)들이기 때문에, AI가 새로운 질문과 도전을 던지면 그것을 현실로 어떻게든 만들어 낼 것이라며, 미래에는 그러한 방식으로 인간과 AI 사이의 협업이 이루어질 것이라는 전망을 내놓았다.
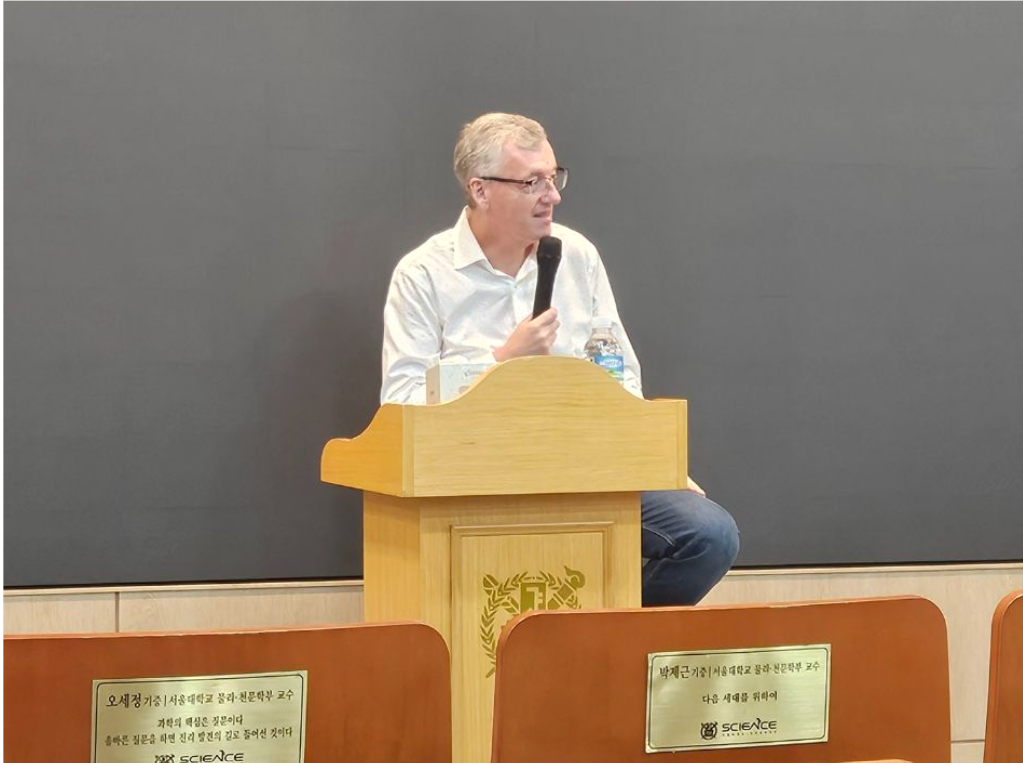
석학과의 대화 프로그램에서 학생들의 질문에 하나하나 답해주시는 MacMillan 교수님. (사진: 황지호 기자)
다양한 질의응답이 진행된 후 MacMillan 교수님은 참여 학생들의 열화와 같은 사인, 사진 촬영, LinkedIn 1촌 교환 요청에 하나하나 친절히 화답하신 뒤 자리를 떠나셨다. 교수님이 저자로 참여한 책부터 연구실에서 쓰는 글래스 필터 깔때기, 티셔츠, 야구모자까지, 많은 학생이 노벨상 수상자로부터 기념비적인 흔적을 남겨 가고자 하는 열기가 느껴졌다.
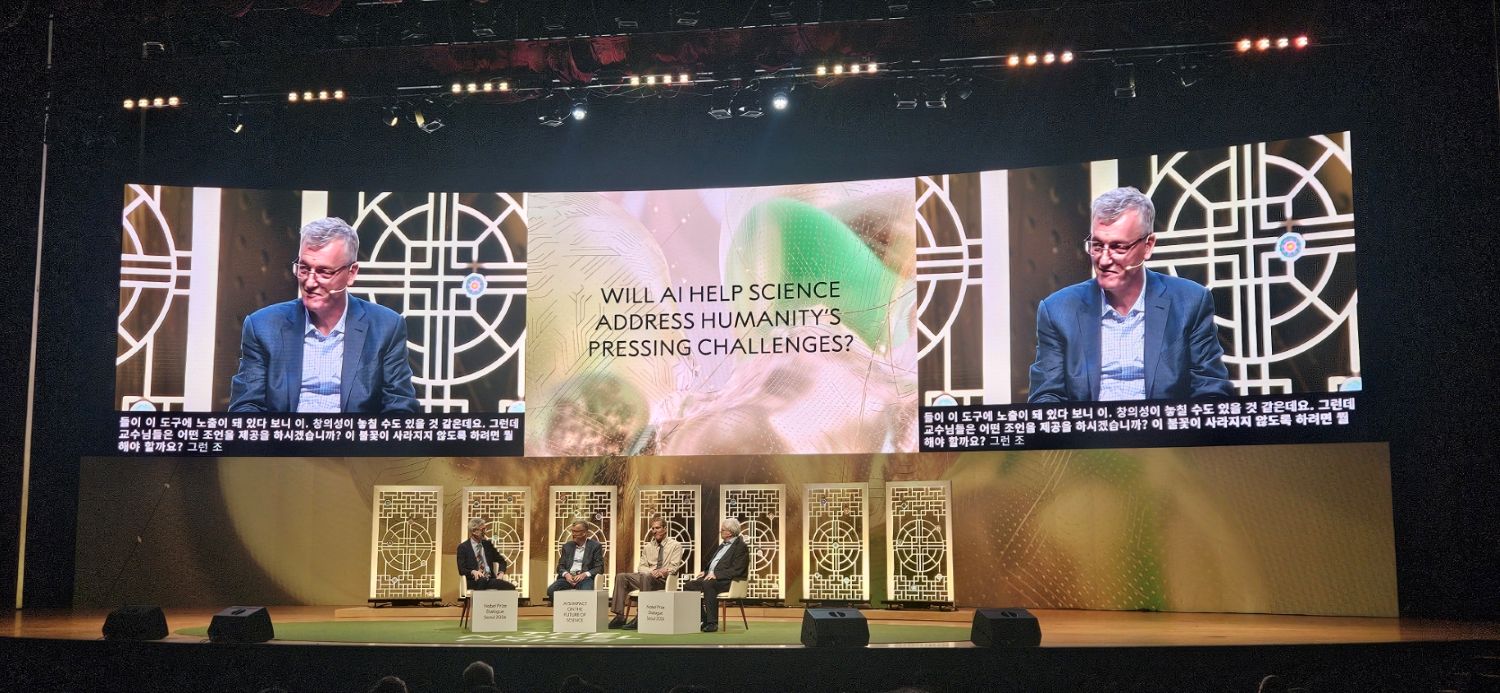
9월 20일 코엑스에서 인공지능과 과학의 미래를 주제로 한 Nobel Prize Dialogue(NPD) 행사에 참여한 MacMillan 교수. (사진: 황지호 기자)
Session 1
심포지엄을 시작하기에 앞서 서울대학교 자연과학대학 오병권 학장님의 축사가 있었다. 오병권 학장님은 인류와 함께해 온 화학의 역사 속에서 합성화학(synthetic chemistry)의 역할은 핵심적이었다고 설명하며, 최근 합성화학의 패러다임을 바꾸고 있는 광화학 반응에 대한 깊이 있 논의가 이어질 학술 심포지엄의 포문을 열었다.

본격적인 심포지엄을 앞서 축하사를 진행하는 오병권 자연과학대학 학장. (사진: 황지호 기자)
화학부 이홍근 교수가 진행자로 참여한 첫 번째 세션은 총 네 분의 교수 발표로 구성되었다. 첫 번째 순서로 화학부 홍승윤 교수가 “Homologative Synthetic Logic for Alkene Functionalization”을 주제로, 최근 연구실에서 개발한 one-carbon homologation 반응을 개괄적으로 소개하였다.
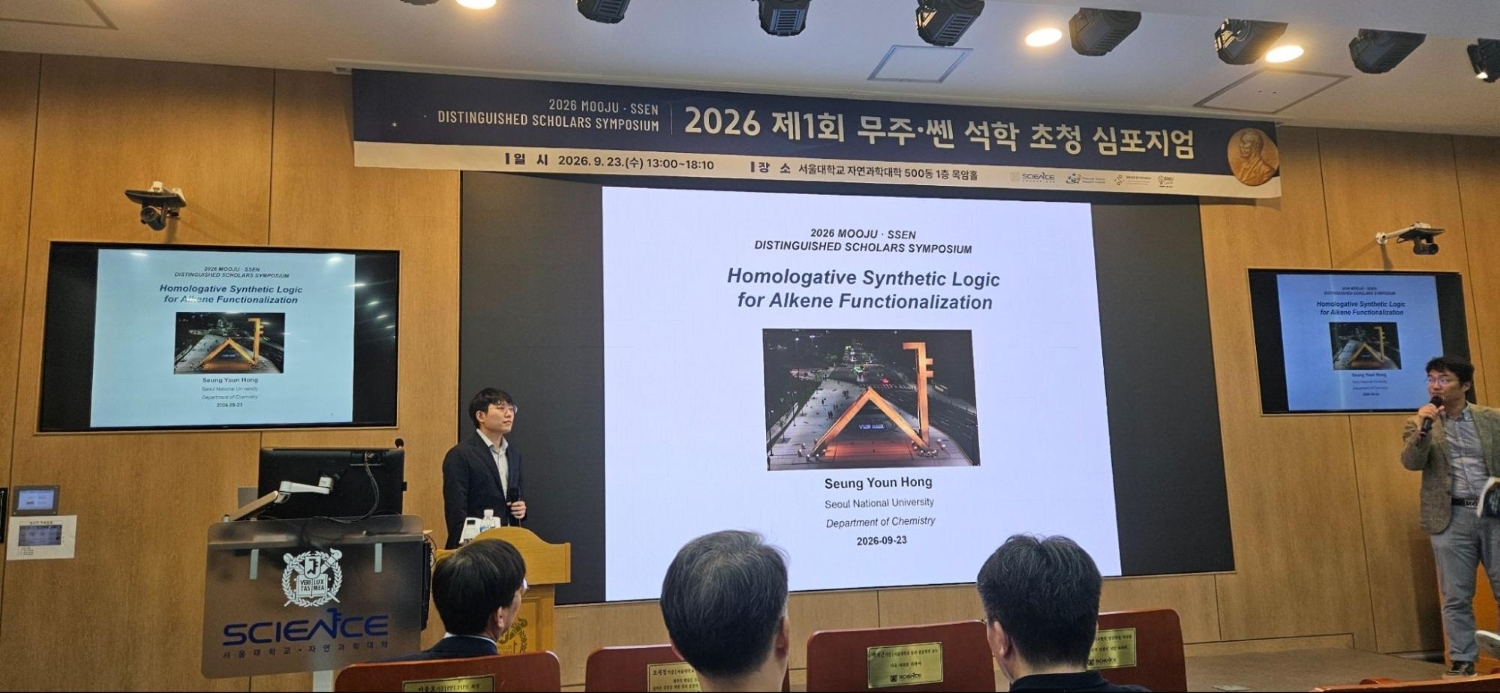
서울대 홍승윤 교수의 “Homologative Synthetic Logic for Alkene Functionalization” 발표. (사진: 황지호 기자)
의약화학 분야에서 탄소 사슬을 한 원자만큼 연장하는 one-carbon homologation 반응의 필요성은 크지만, 이를 구현하는 일부 전략은 carbene처럼 반응성이 크고 조절이 어려운 화학종을 다뤄야 하기에 적극적으로 사용하는 데 어려움이 있다. 홍승윤 교수 연구팀은 이러한 도전에 대해, alkene에 methylene dication(CH₂²⁺) synthon을 도입한 것으로 볼 수 있는 반응을 설계하였다. 생성되는 세 탄소 골격의 1,3-위치에 친전자성 반응점을 마련하고, 각 위치에 친핵체를 도입하여 homologative 1,3-difunctionalization을 수행하는 방식이다[16].
Methylene dication의 합성 대등체로 iodomethylthianthrenium 염을 사용하는 해당 전략은 [2+1+1] 형태로 4원자 고리를 형성하는 반응으로도 확장되었다. 또한 thianthrenium ylide의 친핵성 반응을 활용하면 [2+1] 형태의 cyclopropane 고리 형성도 가능하다. Thianthrenium 부분이 좋은 이탈기로 작용할 수 있다는 점을 이용하여, 서로 다른 고리 크기와 기능화를 구현하는 반응들이 개발된 것이다[17].

홍승윤 교수 연구팀이 개발한 homologative alkene difunctionalization 합성 방법론. (사진: Nat. Chem. 18, 765–773 (2026).)
홍승윤 교수 연구팀의 성과에서 또 돋보였던 점은 계산화학적 도구를 반응 개발과 해석에 적극적으로 사용하였다는 것이다. 연구팀은 정밀한 DFT(밀도범함수 이론) 계산을 통해 반응 좌표에 따른 자유 에너지 변화를 계산하는 것과 함께, 특정 thianthrenium 이성질체가 인접한 라디칼을 어떻게 특이적으로 안정화는지, radical polarity와 stability를 기준으로 어떤 종류의 라디칼과 유사한 반응성을 보이는지 등을 검토하여 반응을 합리화했다. 이처럼 실험 결과의 영역을 넘어 미시적인 관점에서 반응 원동력의 기원을 충실히 설명해 내고자 한 점이 두드러졌다고 생각된다[16].
MacMillan 교수 연구실의 초기 박사후연구원 중 한 명이었던 화중사범대학교 Wen-Jing Xiao 교수는 그의 연구실에서 개발한 다양한 광화학 반응과 비대칭 합성 전략들을 소개하였다. 가시광선에 의한 산화와 [3+2] 고리화·방향족화 반응부터 라디칼 Michael 첨가 반응, aryl iodide의 Grignard-type 첨가 반응, 라디칼 cyanation, 카보닐 화합물의 α-hydroxylation, 그리고 Wolff rearrangement와 연계한 비대칭 고리화 반응까지 여러 종류의 반응이 등장하였다[18-23]. 특히 비대칭 반응들에서는 촉매 반응 경로를 설계하고 최적화한 뒤, 계산화학적 방법으로 특정 경로의 우위를 설명하는 일련의 흐름이 제시되었다. Wolff rearrangement의 경우 빛으로 생성한 ketene을 팔라듐 촉매에 의한 비대칭 [4+2] 고리화에 활용한다는 점에서, 광화학적 활성화와 입체선택적 결합 형성을 연결한 사례로 보여졌다[23].
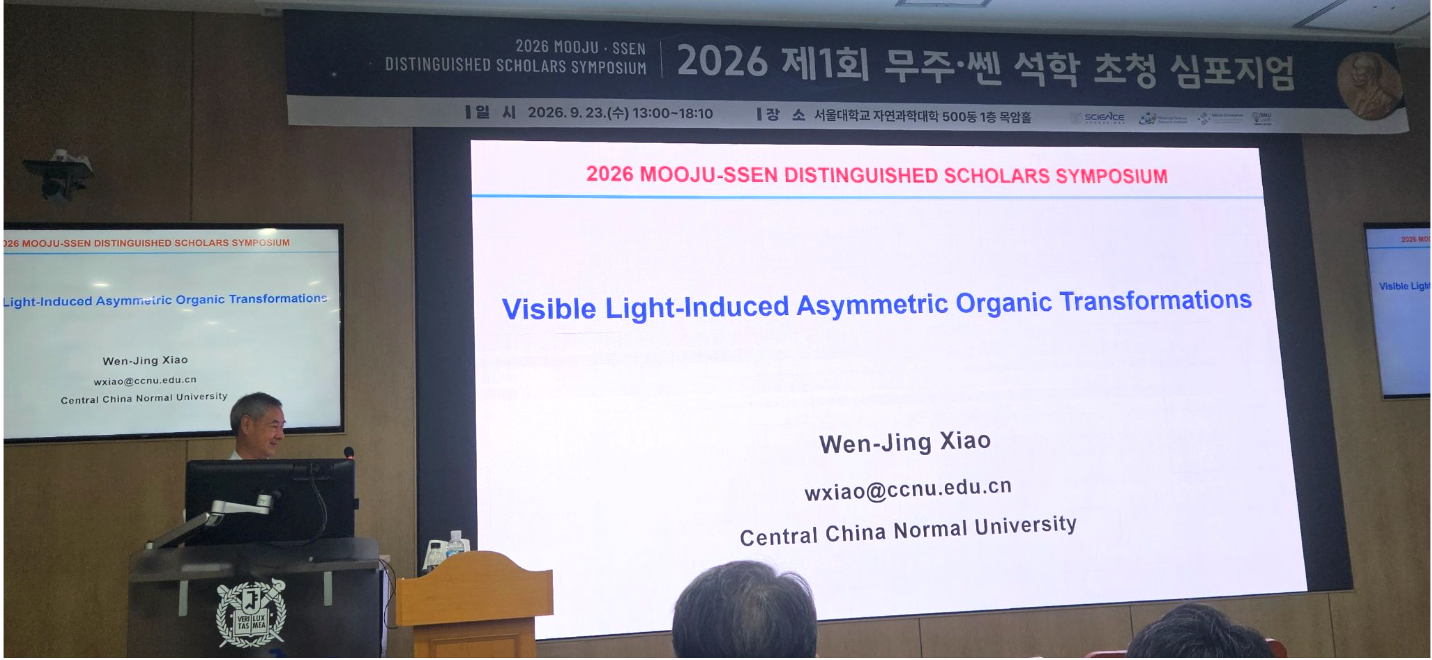
화중사범대학교 Wen-Jin Xiao 교수의 “Visible Light-Induced Asymmetric Organic Transformations” 발표. (사진: 황지호 기자)
화학부 송윤주 교수는 생무기화학 분야 연구자로서, 단백질에 광산화환원 촉매 화학을 접목하여 새로운 종류의 반응을 진행하는 방향에 초점을 맞췄다. 강연 전체의 주제는 빛에 반응하는 금속 보조인자(light-responsive metallic cofactor)였으며, 단백질 환경에서 이러한 보조인자의 거동이 어떻게 달라지는지를 positioning, excited-state dynamics, in situ generation의 세 가지 측면에서 각각 소개하였다.
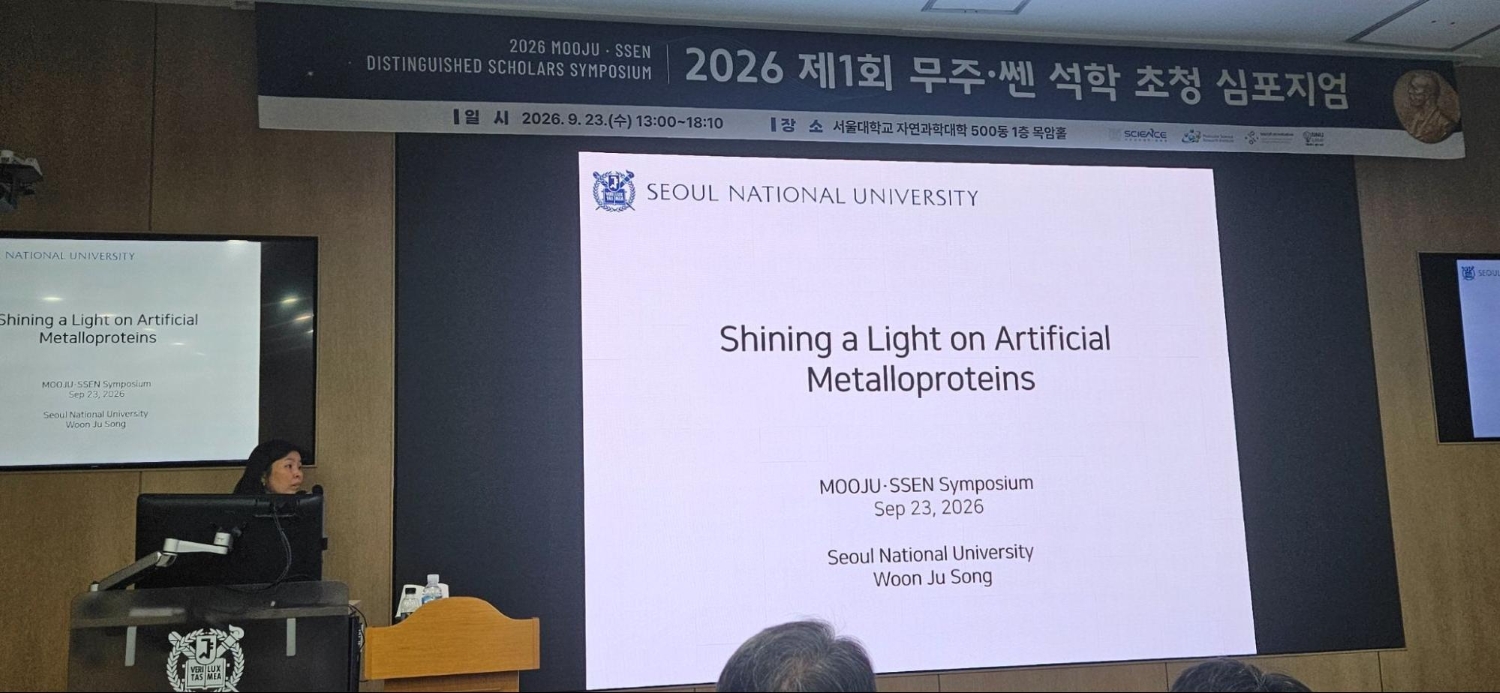
서울대 송윤주 교수의 “Shining a Light on Artificial Metalloproteins” 발표. (사진: 황지호 기자)
먼저 positioning, 즉 3차원 위치 관계의 측면에서는 단백질에 Ir(III) 기반 광촉매와 Ni(II) 기반 전이금속 촉매를 부착하여 aryl halide의 C(sp²)–O 짝지음이나 dehalogenation 반응을 진행하는 연구를 소개하였다. 해당 인공 금속효소(artificial metalloenzyme)에서는 아미노산 서열과 촉매의 부착 위치를 적절히 변형하여 광촉매와 전이금속 촉매 사이의 거리를 조절할 수 있었다. 연구팀은 이러한 위치 관계를 변화시킴으로써 촉매 사이의 전자 전달과 반응 수율, 선택성 등을 효과적으로 통제할 수 있다는 사실을 확인하였다[34].
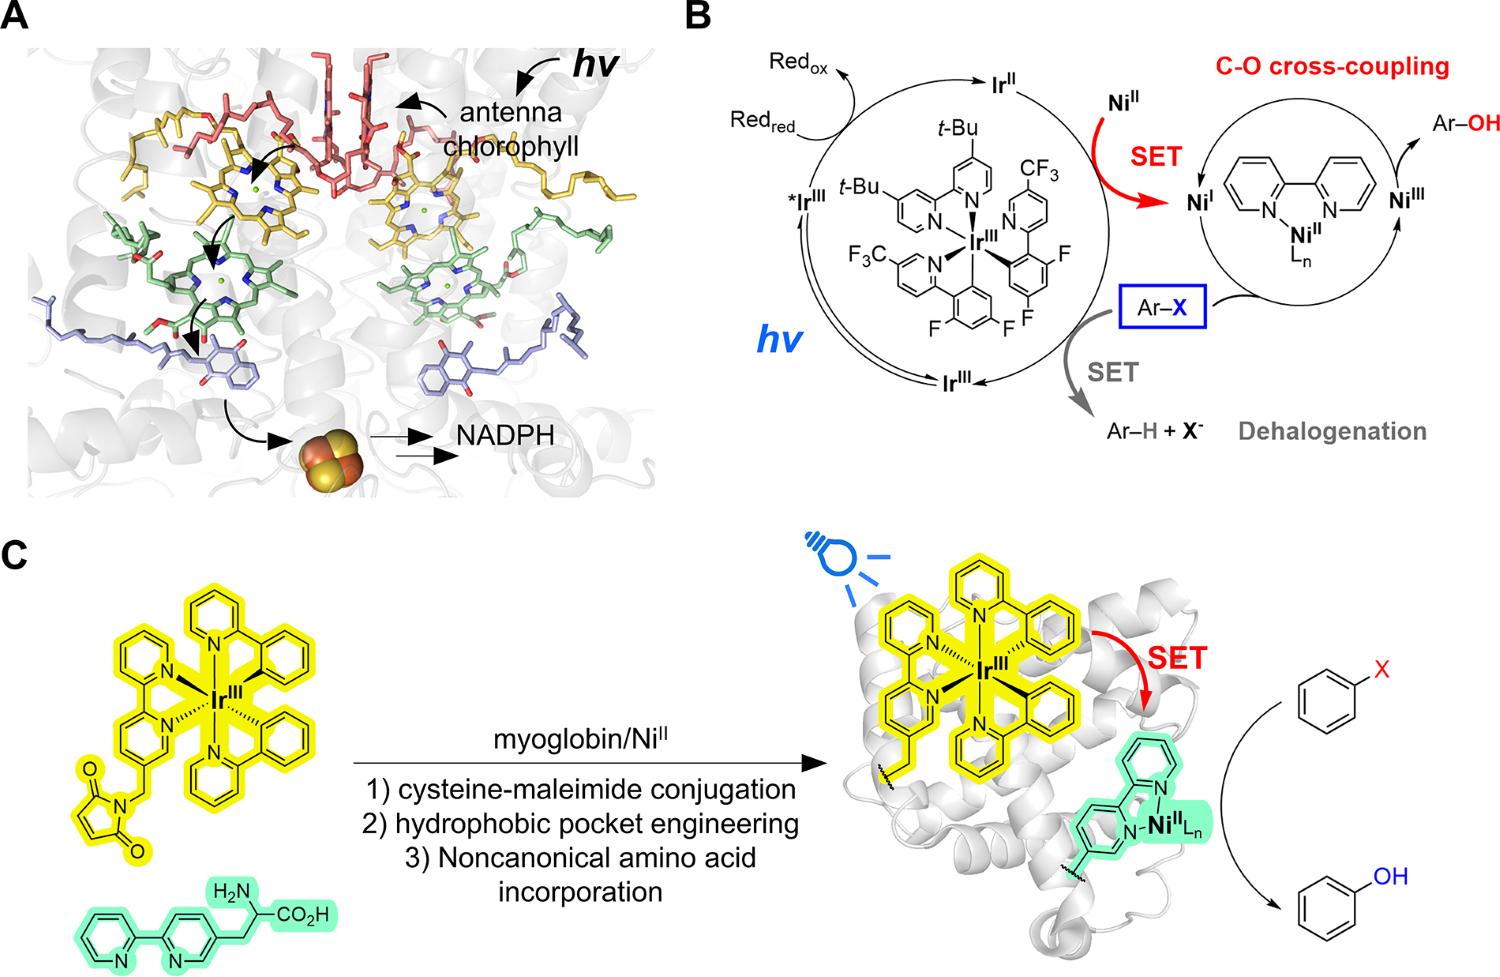
송윤주 교수 연구팀이 개발한 광촉매가 부착된 인공 단백질 기반의 C(sp²)–O 짝지음 반응. (사진: J. Am. Chem. Soc. 145, 5211–5221 (2023).)
들뜬 상태 동역학(excited-state dynamics) 측면에서는 bipyridine 기반 리간드가 도입된 단백질 안에 구리 착물을 형성하여, 배위 환경과 착물의 기하구조를 변형하는 연구가 소개되었다. 두 개 또는 세 개의 bipyridine 리간드가 배치된 단백질 구조는 Cu(I)와 Cu(II)의 배위 형태에 제약을 가할 수 있으며, 이로 인해 일반적인 저분자 착물과 다른 구조와 성질이 나타나게 된다[25]. 발표에서는 이러한 단백질 환경이 분광학적 특성과 들뜬 상태의 거동, quenching 동역학 등에 어떤 영향을 주는지를 비교하였다.
마지막으로 소개된 것은 Ni–thiolate 착물을 사용한 C(sp²)–S 짝지음 반응이었다. In situ generation이라는 설명처럼, 반응물인 thiolate들이 니켈에 결합하여 광반응성 금속 보조인자를 형성하고, 해당 화학종이 빛을 받아 aryl halide와의 결합 형성에 참여하는 메커니즘으로 반응이 설계되었다. 특히 별도의 외부 광감응제를 도입하지 않고도 반응물에서 유래한 착물로 광화학 반응을 진행할 수 있다는 점과 해당 반응은 시스테인 잔기와 같은 생체 thiol의 기능화에도 활용될 수 있다는 점에서 의의가 있었다[26].
Session 1의 마지막 순서였던 도쿄대학교의 Massayuki Inoue 교수는 “Total Synthesis of Highly Oxygenated Natural Products”를 주제로, 2025년 발표한 천연물 trigocherrin A/C의 전합성 과정 전체를 40분 동안 꽉 채워 설명하였다[27]. 전합성(total synthesis)이란 유기화학에서 복잡한 생체 분자나 천연물을 비교적 단순한 화학 물질들로부터 출발하여 단계적으로 합성하는 과정을 이야기한다. Inoue 교수의 합성에서는 특히 A 고리와 C 고리가 연결된 중간체로부터 B 고리를 닫는 과정에 MacMillan 연구팀이 개발한 광산화환원 탈카복실화 첨가 전략이 활용되었는데, 광산화환원 촉매 반응이 복잡한 천연물 전합성 과정에서도 충분히 잘 사용될 수 있다는 사실을 단적으로 보여주는 사례라고 할 수 있었다.
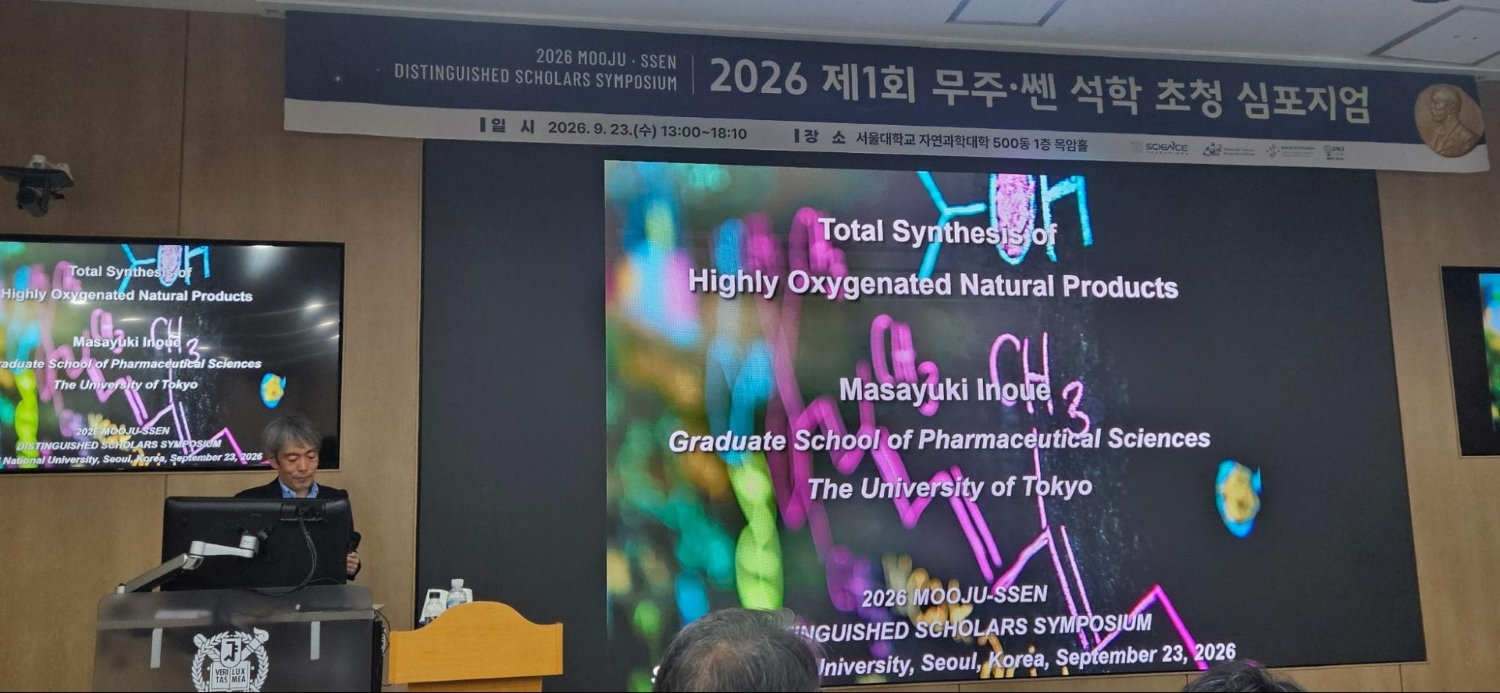
도쿄대 Masayuki Inoue 교수의 “Total Synthesis of Highly Oxygenated Natural Products” 발표. (사진: 황지호 기자)
Trigocherrin A와 C의 전합성은 세 개의 고리 구조를 연결하는 과제와 함께, 분자 도처에 있는 수많은 산소 기반 작용기를 선택적으로 하나하나 만들어 나가야 하므 매우 복잡할 수밖에 없다. 합성은 D-ribose 유도체로부터 다섯 단계로 마련한 C 고리 전구체에서 시작하여, ester, orthoester, xanthate ester, allylic alcohol 등 필요한 작용기를 갖추는 반응들로 시작되었다. 이후 라디칼 반응으로 탄소 사슬을 연장하고 Stille 짝지음으로 A 고리 조각을 연결한 뒤, 광산화환원 탈카복실화 라디칼 고리화를 통해 B 고리를 형성한다. 이때는 이미 분자에 존재하는 입체구조가 반응 경로에 영향을 주므로, 원하는 상대 입체화학을 갖는 고리화 생성물을 얻는 것이 중요한 과제였다. 강연에서는 가능한 생성물 사이의 epimerization과 전이 상태 및 중간체의 에너지 차이를 함께 고려하여 입체선택성을 설명하였다[27].
이렇게 세 고리 골격을 완성한 뒤에도 수차례의 보호·탈보호와 산소 작용기 사이의 변환 반응이 이어진다. Cyclic carbonate 중간체를 거치는 과정, 고리 연결부 주변의 입체적 환경을 이용하여 에폭시화와 후속 변환을 진행하는 과정, 인접한 세 산소 작용기의 형태와 입체화학을 맞추고 알코올들을 순차적으로 보호·탈보호하는 과정까지, 하나하나가 복잡한 분자 안에서 원하는 위치만을 골라 반응시키는 과제였다. 이러한 과정을 보고 있자니 전합성이 유기화학의 심미성을 잘 반영한 일종의 예술이라는 점이 지극히 잘 느껴졌다. 최종적으로 B 고리의 이중결합을 에폭시화하고, 남은 보호기를 제거하거나 필요한 acyl기를 도입함으로써 합성은 trigocherrin A와 C에 도달한다[27].
40분 동안, 고작 두 천연물의 합성 과정을 길게 풀어 설명한 것뿐이었지만 청중들 사이에서는 강연이 끝나자마자 우레와 같은 박수 소리가 터져 나왔다. 모두 유기화학에 관심을 가진 사람으로서, 인류가 쌓아 온 유기 반응들을 차곡차곡 조합하여 하나의 목표를 향해 달려갔던 화학자의 모습은 그 누구보다 멋지게 느껴졌을 것이다.
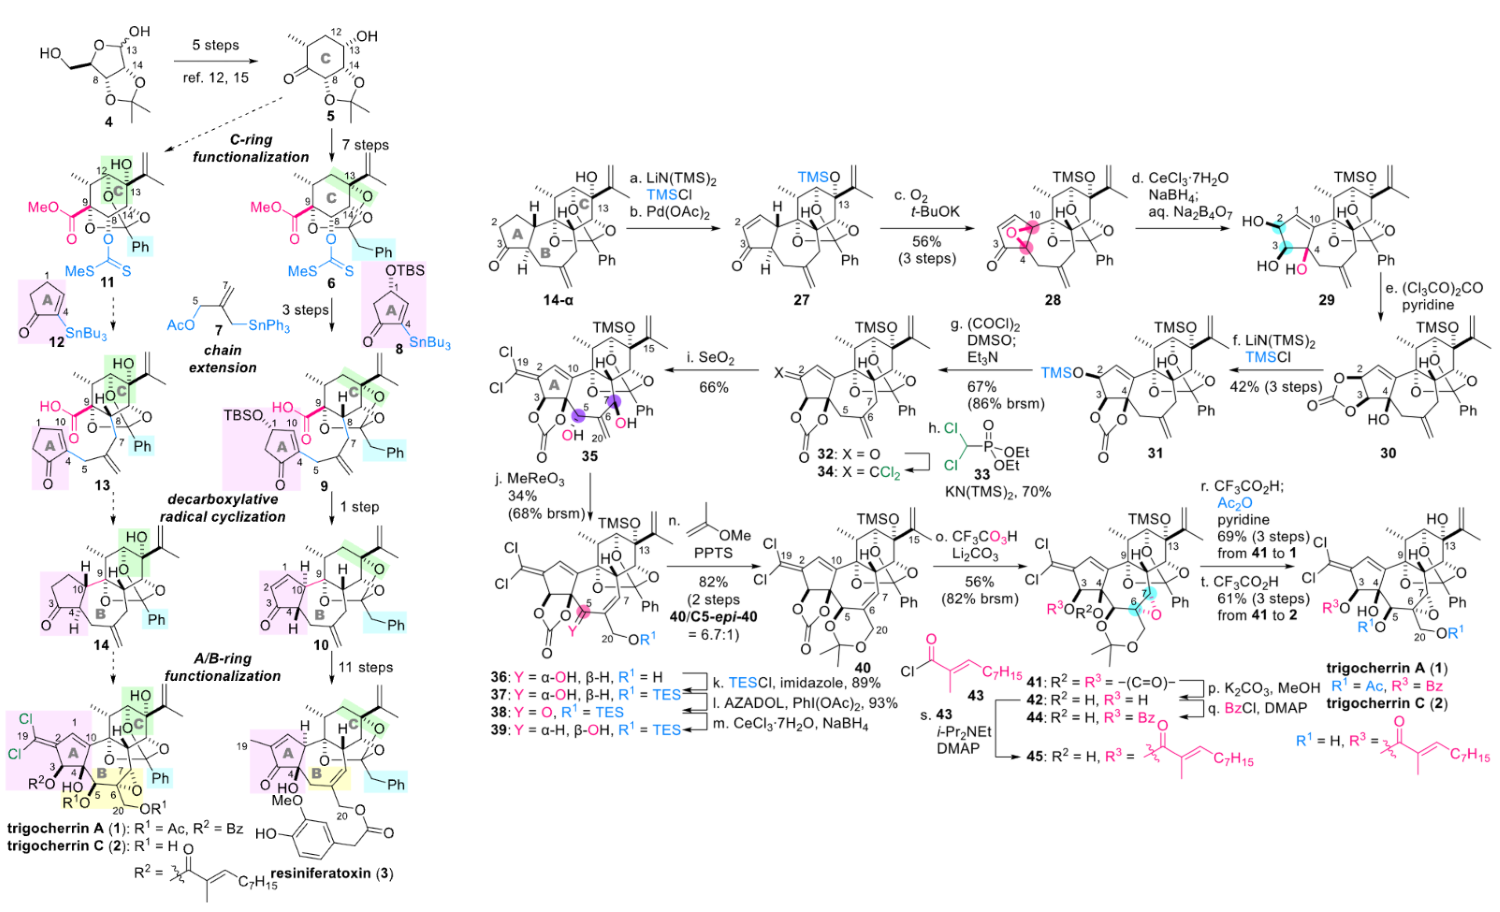
Masayuki Inoue 교수의 매우 심미적인 trigocherrin A/C 전합성 scheme. (사진: J. Am. Chem. Soc. 147, 45670–45679 (2025).)
Session 2
화학부 홍승윤 교수가 진행자로 참여한 두 번째 세션은 총 세 분의 교수 발표로 구성되었다. 그중 첫 번째 순서를 맡은 화학부 이홍근 교수는 “Defluorinative Functionalization of Fluoroarenes”를 주제로, 방향족 고리에 결합된 플루오린 원자를 제거하거나 다른 작용기로 바꾸는 방법론을 개발한 성과를 소개하였다.

서울대 이홍근 교수의 “Defluorinative Functionallization of Fluoroarenes” 발표. (사진: 황지호 기자)
Fluoroarene 구조는 의약품, 디스플레이 소재, 농약 등 다양한 분야에서 사용되지만, 매우 강한 C(sp²)–F 결합을 가지고 있기 때문에 탈불화(defluorination)를 통해 플루오린 원자를 제거하거나 다른 작용기로 교환하는 데 상당한 어려움이 있다. 이홍근 교수 연구팀은 이러한 어려움을 해결하기 위해 N-heterocyclic carbene(NHC)이 결합된 ligated boryl radical(LBR)을 활용하여, 이를 바탕으로 플루오린을 수소로 치환하는 반응뿐 아니라 phosphorylation, borylation, C(sp²)–C(sp²) 결합 형성 등 다양한 방향족 기능화 반응을 개발할 수 있었다[28]. 해당 반응은 메커니즘 측면에서도 흥미로운 지점들이 많았는데, 촉매 복합체가 여러 종류의 single electron transfer(SET) 모드를 가지고 있어 계산적 방법을 통해 이를 양자화학적으로 규명한 대목이 인상 깊었다.
화학부 김경택 교수는 MacMillan 교수가 개발한 광산화환원 촉매 반응을 활용하여, 원하는 서열에 맞춰 고분자 사슬을 반복적으로 합성하는 IPhDA(iterative photoredox decarboxylative addition)에 관한 연구를 발표하였다. 펩타이드 합성 분야에는 아미노산을 원하는 순서대로 연결하는 고체상 펩타이드 합성(SPPS; solid-phase peptide synthesis) 방법론이 잘 알려져 있다. 반면 일반적인 고분자에서는 원자 이동 라디칼 중합(ATRP; atom transfer radical polymerization)과 같은 정밀 중합법을 사용하더라도, 모든 사슬의 반복 단위 수와 서열을 분자 수준에서 정확히 일치시키는 것은 여전히 매우 도전적인 과제로 남아 있었다.
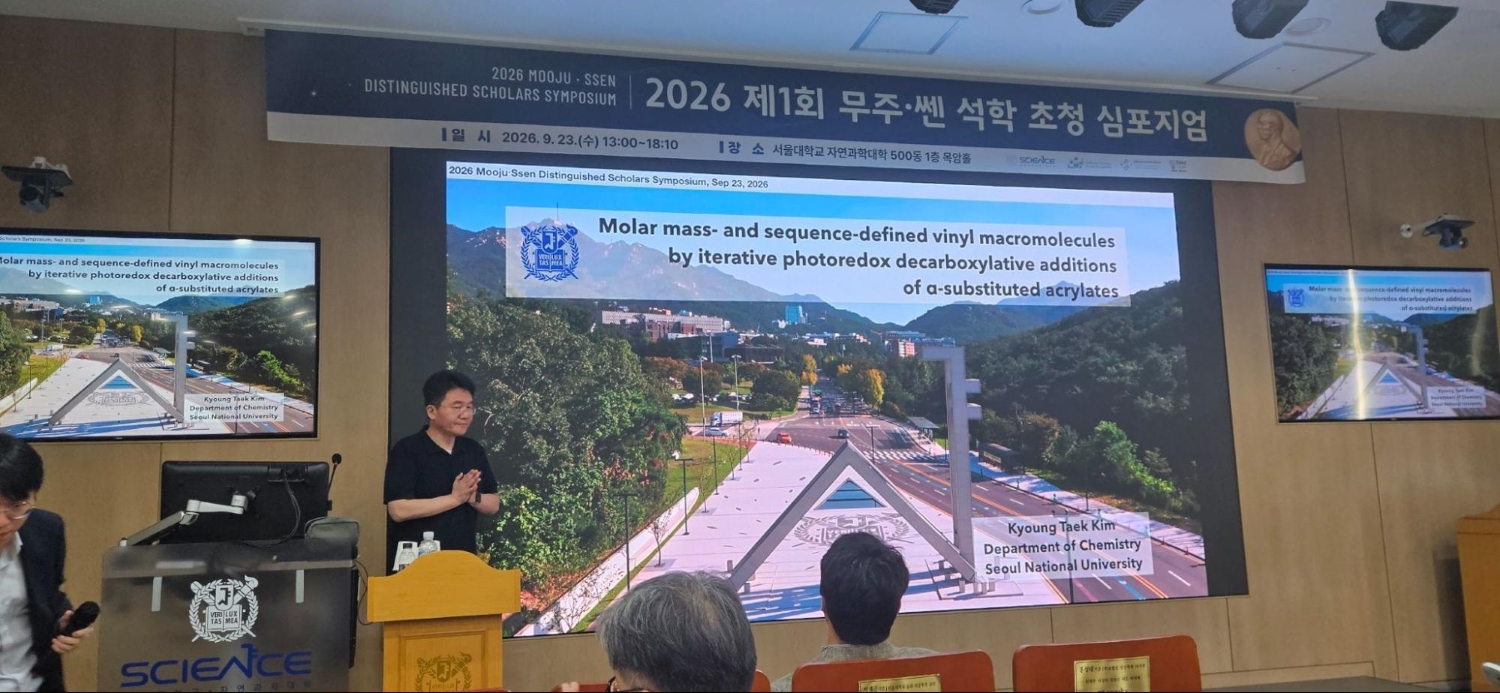
서울대 김경택 교수의 “Molar mass- and sequence-defined vinyl macromolecules by iterative photoredox decarboxylative additions of α-substituted acrylates” 발표. (사진: 황지호 기자)
김경택 교수 연구팀 또한 해당 도전에서 고전하던 중, MacMillan 교수가 개발한 광산화환원 촉매 기반의 탈카복실화 첨가 반응에서 아이디어를 얻었다. 카복실산으로부터 생성한 탄소 라디칼을 α-substituted acrylate에 첨가하고, 생성물 말단의 benzyl ester를 다시 카복실산으로 전환하여 다음 첨가 반응을 진행하는 방식이다. 단량체의 첨가와 말단 작용기의 재생을 반복하면서, 원하는 서열과 정확한 사슬 길이를 갖는 거대분자를 단계적으로 합성할 수 있는 방법론을 마련한 것이다.
발표 중 자신은 유기화학을 전공하는 사람은 아니지만 고분자 분야에서 ‘magical reaction’을 만들어 낼 수 있었다며, 원래의 합성 방법론을 개발한 MacMillan 교수에게 깨알같이 감사 인사를 전한 김경택 교수의 모습은 청중의 웃음을 자아냈다. 김경택 교수가 마지막에 언급던 것처럼, 추후 flow chemistry나 실험실 자동화를 통해 합성 규모를 확대하고, 사슬 곁가지의 입체화학까지 조절한다면 기존에 없었던 새로운 고분자화학의 영역을 개척할 수 있을 것으로 생각된다.
Session 2의 마지막 순서였던 Wisconsin–Madison 대학교의 Tehshik P. Yoon 교수는 원래 카이랄 광촉매와 광화학 반응의 입체선택성에 관해 발표할 예정이었지만, 당일 아침 급한 메일을 받고 더 재미있을 것 같아 주제를 변경하게 되었다는 말과 함께 “Uncommon Reactions of Common Functional Groups”를 주제로 강연을 시작하였다.
강연에서 먼저 등장한 것은 작용기 종류에 따라 시중에서 구할 수 있는 화합물의 가짓수를 비교한 그래프였다. 기존의 짝지음 반응에서 많이 사용하는 할로젠화물이나 유기붕소 화합물과 비교하면, alcohol, carboxylic acid, amine처럼 이미 수많은 종류가 유통되고 있는 물질을 반응에 직접 활용하는 데에는 큰 이점이 있다. 서로 다른 두 종류의 출발 물질을 조합할 수 있다면 가능한 조합의 수는 각 물질군의 가짓수의 곱만큼 늘어나기 때문이다. Yoon 교수는 특히 신약 개발을 위해 저분자 화합물을 합성할 때는 속도가 생명임을 강조하며, 출발 물질을 별도로 사전 활성화하여 분리하는 과정 없이도 이러한 작용기들을 직접 결합 형성에 활용할 수 있는 반응의 필요성을 역설했다.
Wisconsin-Madison 대학교 Tehshik P. Yoon 교수의 “Uncommon Reactions of Common Functional Groups” 발표. (사진: 황지호 기자)
처음으로 소개된 것은 2022년 Yoon 연구팀이 개발한, 서로 다른 두 carboxylic acid로부터 ketone을 형성하는 cross-ketonization 반응이었다[29]. 두 carboxylic acid 중 입체적 부담이 작은 쪽을 Boc₂O로 활성화하여 mixed anhydride를 형성하고, 이를 니켈 촉매가 acyl 중간체로 받아들이는 한편, 다른 carboxylic acid은 광산화환원 decarboxylation를 통해 alkyl radical로 전환된다. 이후 두 조각이 니켈 촉매 반응을 통해 결합하여 ketone이 만들어진다. 서로 비슷해 보이는 카복실산들의 구조와 반응성 차이를 이용하여 각자의 역할을 나눈다는 점에서 뒤에서 소개할 MacMillan 교수의 radical sorting과 반응 경로는 다르지만, 반응 상대의 특성 차이를 이용하여 원하는 교차 짝지음을 유도한다는 발상은 서로 연결되어 있다고 할 수 있다. 흔한 작용기로부터 기존에 쉽게 수행하기 어려웠던 반응을 구현한다는 강연 주제에도 잘 맞는 사례라고 생각되었다.
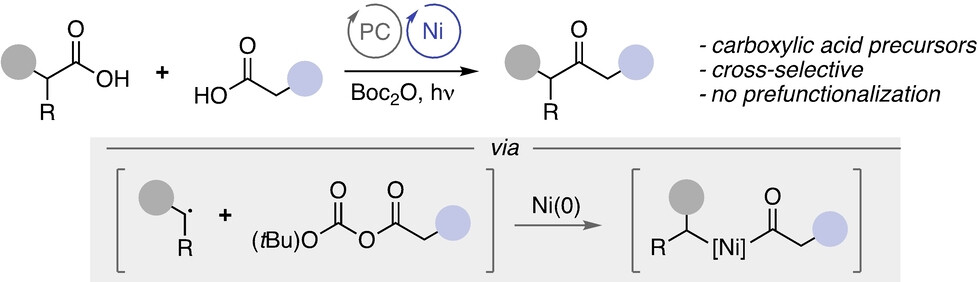
Tehshik P. Yoon 교수의 Ni(II) 기반 catalyzed cross-ketonization 반응 연구. (사진: Angew. Chem. Int. Ed. 61, e202213739 (2022).)
그다음으로는 카복실산의 탈카복실화를 이용하여 sulfonamide, alcohol, 탄소 기반 친핵체 등을 연결하는 산화적 짝지음 반응이 다루어졌다. 해당 반응은 carboxylate가 구리나 철과 같은 전이금속에 결합한 뒤, 빛에 의한 리간드-금속 전하 이동(LMCT; ligand-to-metal charge transfer)을 거쳐 carboxyl radical을 형성하고, 이어 이산화탄소를 방출하면서 탄소 중심 라디칼을 생성하도록 설계되었다. 이후 금속이 매개하는 산화적 결합 형성이나 radical–polar crossover를 통해 친핵체가 도입되기에, 흔한 카복실산과 여러 친핵성 물질들을 직접 연결할 수 있다는 점에서 활용 범위가 넓은 반응이었다[30,31].
다만 초기의 구리 기반 반응은 리뷰어들로부터 비싼 전이금속 시약을 화학양론적 양만큼 사용해야 한다는 비판을 받았다고 한다. Yoon 교수는 mmol당 약 $0.20인 구리 시약이 왜 그렇게 비싸다는 것인지 잘 이해되지는 않았지만, 오기가 생겨 mmol당 $1.5 × 10⁻⁵밖에 하지 않는 철 시약을 사용하는 반응을 새로 개발하게 되었다고 하며 청중을 웃게 만들었다.
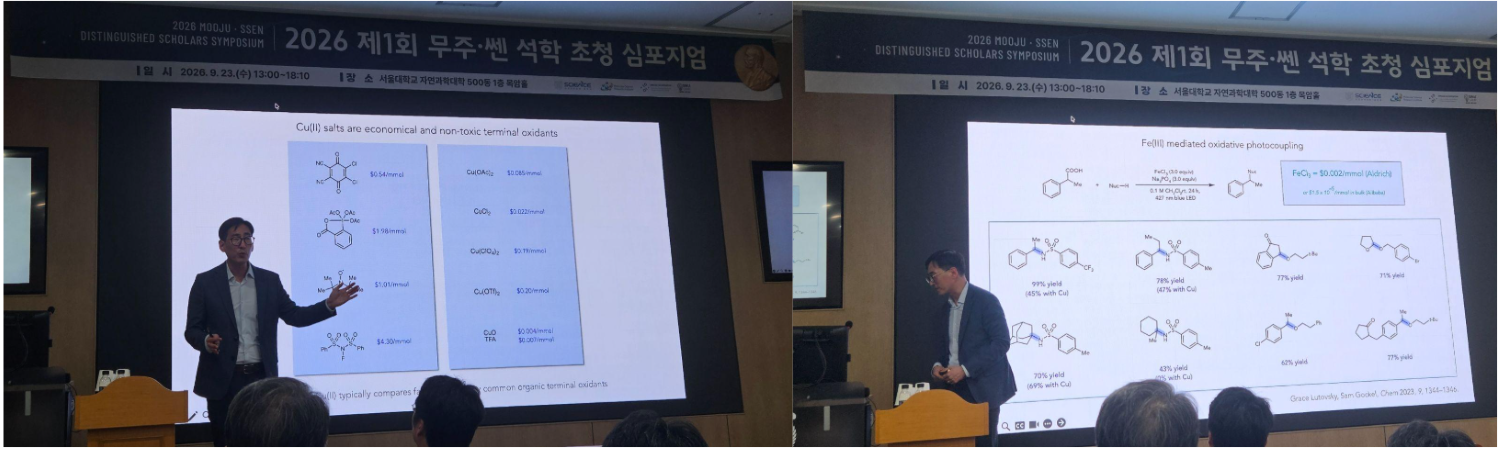
Tehshik P. Yoon 교수가 사용한 구리 기반 촉매와 철 기반 촉매 반응. 알리바바에서 해당 철 촉매를 구입하면 mmol당 $1.5 x 10⁻⁵ 밖에 하지 않는다는 교수님의 말에 청중 모두가 폭소했다. (사진: 황지호 기자)
철(III)을 사용하는 반응을 개발하고 나서 보니, 기존의 구리(II) 조건에 비해 가격뿐 아니라 반응성과 수율 측면에서도 상당한 개선이 이루어졌다고 한다. 그 이유를 알아보던 중 한 연구원이 반응 혼합물에서 benzylic chloride가 검출되는 것을 확인하였고, 여러 메커니즘 연구를 통해 해당 화학종이 반응 중간체로 작용한다는 사실을 밝혀냈다. 철 조건에서 안정한 chloride 중간체가 형성되는 과정을 역추적해 보니, 철 시약은 LMCT를 통해 라디칼을 생성하는 역할과 함께, halogen atom transfer(XAT)를 통해 라디칼을 alkyl chloride로 전환하고, Lewis 산으로 작용하여 후속 친핵성 치환을 촉진하는 역할까지 수행하고 있었다고 설명했다[31].
해당 반응은 철 중심에 강하게 결합하여 반응을 방해할 수 있는 amine 화학종에도 적용할 수 있도록 확장되기도 하였다. 먼저 decarboxylation 단계에서 chloride 중간체를 만든 뒤, 두 번째 단계에서 amine을 도입하는 연속 반응을 통해 decarboxylative C(sp³)–N 짝지음 반응을 수행한 것이다. 반응 중간체를 이해한 결과가 처음에는 잘 맞지 않던 친핵체로 반응 범위를 넓히는 데에도 이어졌다는 점이 흥미로웠다[31].
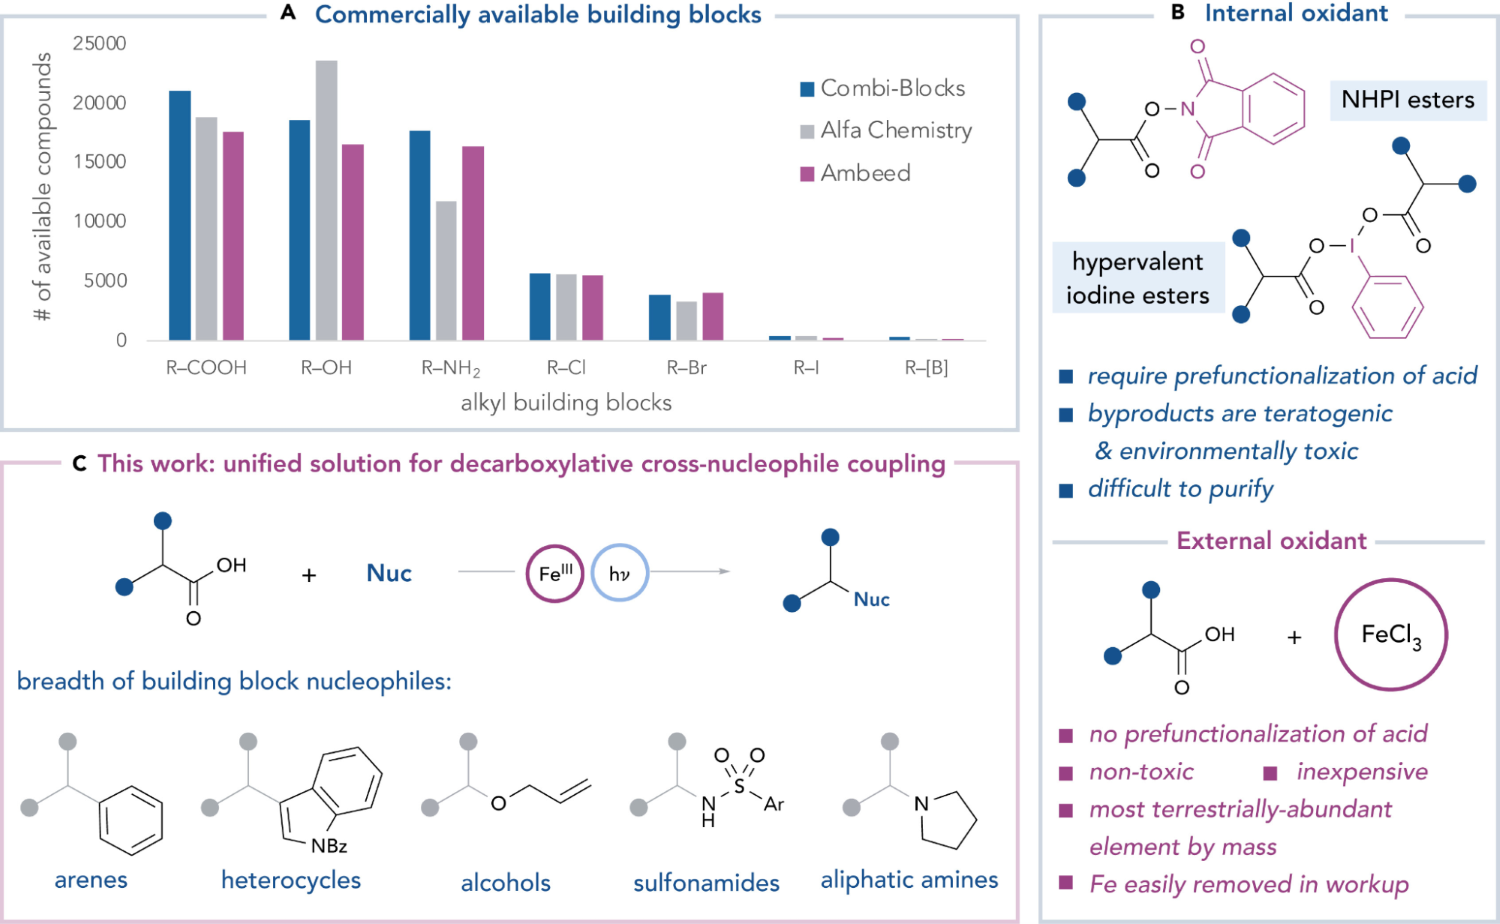
Tehshik P. Yoon 교수의 Fe(III) 기반 decarboxylative cross-nucleophile coupling 반응 연구. (사진: Chem 9, 1610–1621 (2023).)
마지막으로 다뤄진 주제는 ‘탄소–탄소 결합도 짝지음 반응에서 일종의 작용기처럼 활용할 수 있지 않을까?’라는 질문에서 시작된 C(sp³) 골격 편집(skeletal editing) 반응이었다. Yoon 교수는 알코올로부터 직접 alkoxy radical을 생성하는 Knowles[32]와 Zuo[33] 등의 연구에서 영감을 받아, 산소 원자를 탄소–탄소 결합 사이로 끼워 넣는 반응을 개발하였다[34]. 구체적으로는 고리형 알코올에서 유래한 금속 alkoxide를 LMCT로 활성화하여 alkoxy radical을 생성하고, β-scission을 통해 고리를 연 뒤 Hofmann–Löffler–Freytag 반응 형태 산화적 재고리화를 진행하게 된다. 그 결과 원래 고리 바깥에 있던 산소가 고리 골격 안으로 들어가며, 반응 과정에서 oxocarbenium 이온 중간체를 경유하므로 적절한 친핵체를 첨가하여 고리 확장과 함께 새로운 치환기를 도입할 수 있다는 장점을 또한 가진다.
해당 반응은 초기에는 구리 기반 촉매를 사용하는 방식으로 개발되었지만, 이전 반응과 같이 철 촉매를 사용하였을 때 halide 화합물의 형성이 가능하기에, 더 많은 고리 기능화의 방향성이 가능해진다. 또한 아직 출판되지 않은 후속 연구로, 질소를 고리 골격 안으로 이동시켜 N-heterocycle을 형성하는 반응도 소개되었다. Yoon 교수는 hydride shift과 후속 고리화가 관여하는 반응 경로를 설명하며, 고리 바깥에 존재하던 질소를 안쪽으로 끌어들일 수 있는 가능성 또한 제시하였다.
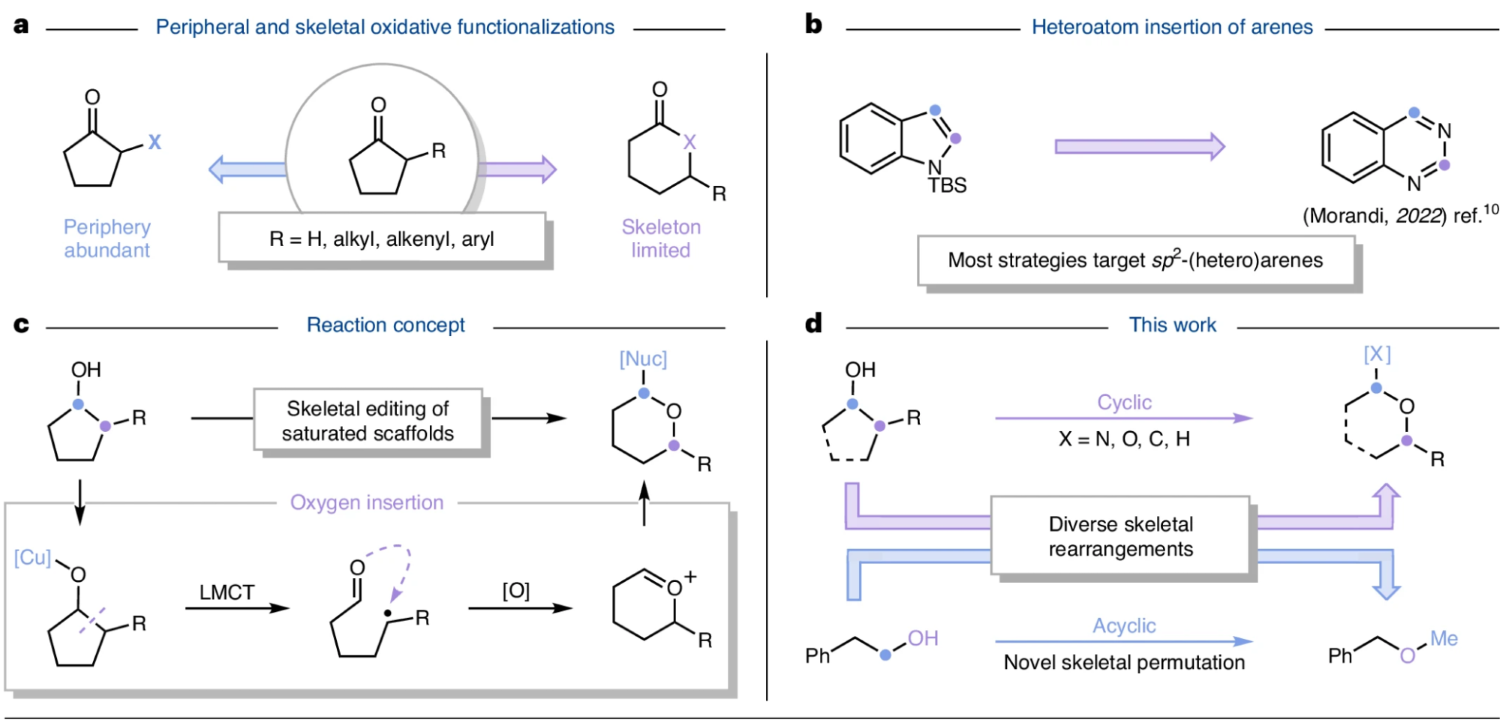
Tehshik P. Yoon 교수의 LMCT 기반 알코올 활성화 및 C(sp³)-skeletal editing 반응 연구. (사진: Nat. Synth. 5, 349–356 (2026).)
Yoon 교수의 발표에서 소개된 반응들은 다양한 작용기로부터 라디칼을 생성하고 그 후속 반응을 조절하는 광화학적 전략이, 기존에는 활용하기 어려웠던 결합과 작용기의 반응 영역을 얼마나 넓힐 수 있는지를 단적으로 보여주었다. MacMillan 교수 밑에서 박사과정을 수행한 뒤 독립적인 연구를 발전시켜 온 Yoon 교수의 반응들이, 바로 앞선 석학과의 대화에서 MacMillan 교수가 말했던 창의적이고 신선한 광산화환원 반응이 아닐까 하는 생각이 들었다.
Session 3
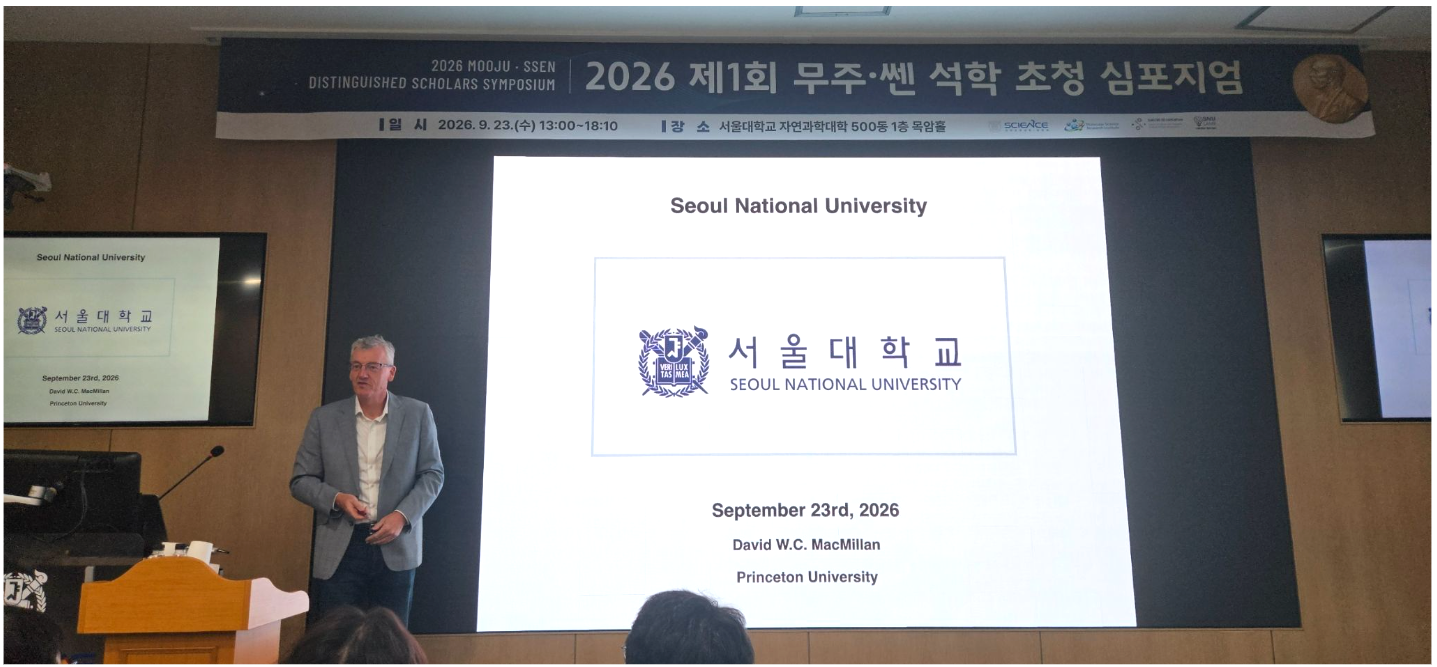
Princeton 대학교 David W.C. MacMillan 교수의 발표. (사진: 황지호 기자)
2026 제1회 무주·쎈 석학 초청 심포지엄의 마지막 세션은 David MacMillan 교수의 약 한 시간에 걸친 학술 강연으로 구성되었다. 강연은 크게 세 가지 주제를 중심으로 진행되었다. 먼저 MacMillan 교수가 오랫동안 연구해 온 광산화환원 촉매 분야에 대한 개괄적인 설명으로 시작하였다. 광촉매가 특정 파장의 빛을 흡수하여 들뜬 상태가 되면 단일 전자 전달을 통해 유기 분자를 반응성 중간체로 전환할 수 있고, 이를 니켈 등의 전이금속 촉매와 결합하여 다양한 교차 짝지음 반응을 수행할 수 있다는 것이 골자였다. 이미 알고 있는 내용임에도, 푸른빛을 받는 Irᴵᴵᴵ(ppy)₃ 광촉매와 유기 분자 사이에서 single-electron transfer가 진행되는 발표 자료의 애니메이션을 보고 있자니 감회가 새로웠다.
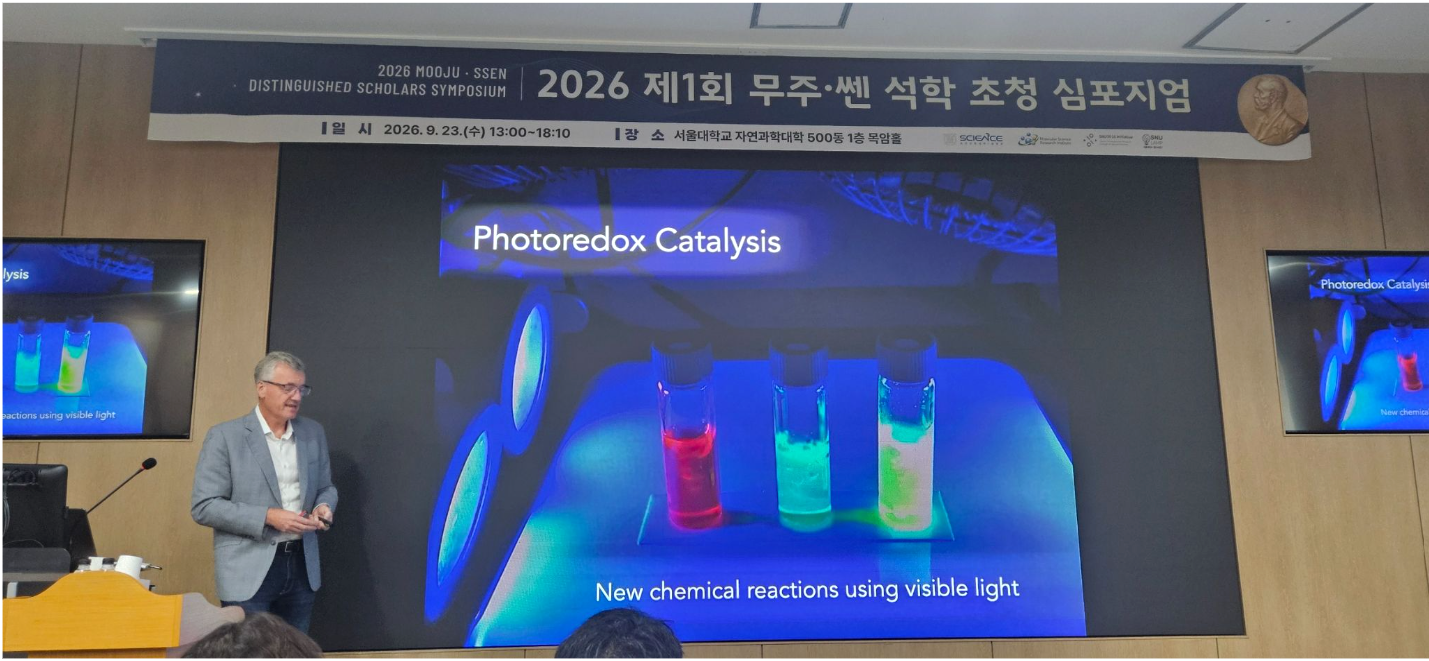
Photoredox Catalysis에 대한 개론적 소개로 강연의 포문을 여는 MacMillan 교수. (사진: 황지호 기자)
그다음으로 이어진 것은 2008년 이후 MacMillan 교수 연구팀이 발전시켜 온 photoredox chemistry, 특히 다양한 cross-coupling 반응의 향연이었다. 수많은 작용기에 대한 바리에이션과 그에 대응되는 논문 정보들이 담긴 슬라이드를 보고 있자니, 그에 대해 잘 알지 못하는 청중들도 이견 없이 MacMillan 교수를 광산화환원 촉매 반응 분야의 일대종사로 받아들였으리라 생각된다. 특히 MacMillan 교수는 해당 반응들 중 다수가 Merck나 Pfizer 같은 Big Pharama와의 협업을 통해 개발되었으며 실제 제약 연구 현장에서 사용되고 있다고 설명하였다. 그러면서도 니켈·광산화환원 이중 촉매 연구의 초기 사례였던 2014년 decarboxylative C(sp²)–C(sp³) 짝지음 반응은 기대만큼 사용되지 않아 아픈 손가락이었다고 말했다.
Doyle 연구팀과 공동으로 발표한 해당 반응은 카복실산에서 탈카복실화로 얻은 alkyl radical과 aryl halide를 니켈 촉매를 통해 결합하는 방법이었다[35]. 쉽게 구할 수 있는 카복실산을 탄소 조각의 공급원으로 활용한다는 점에서 매력적이었지만, 다양한 기질에 안정적으로 적용할 수 있도록 반응의 일반성과 재현성을 개선하는 과제가 남아 있었던 것이다.
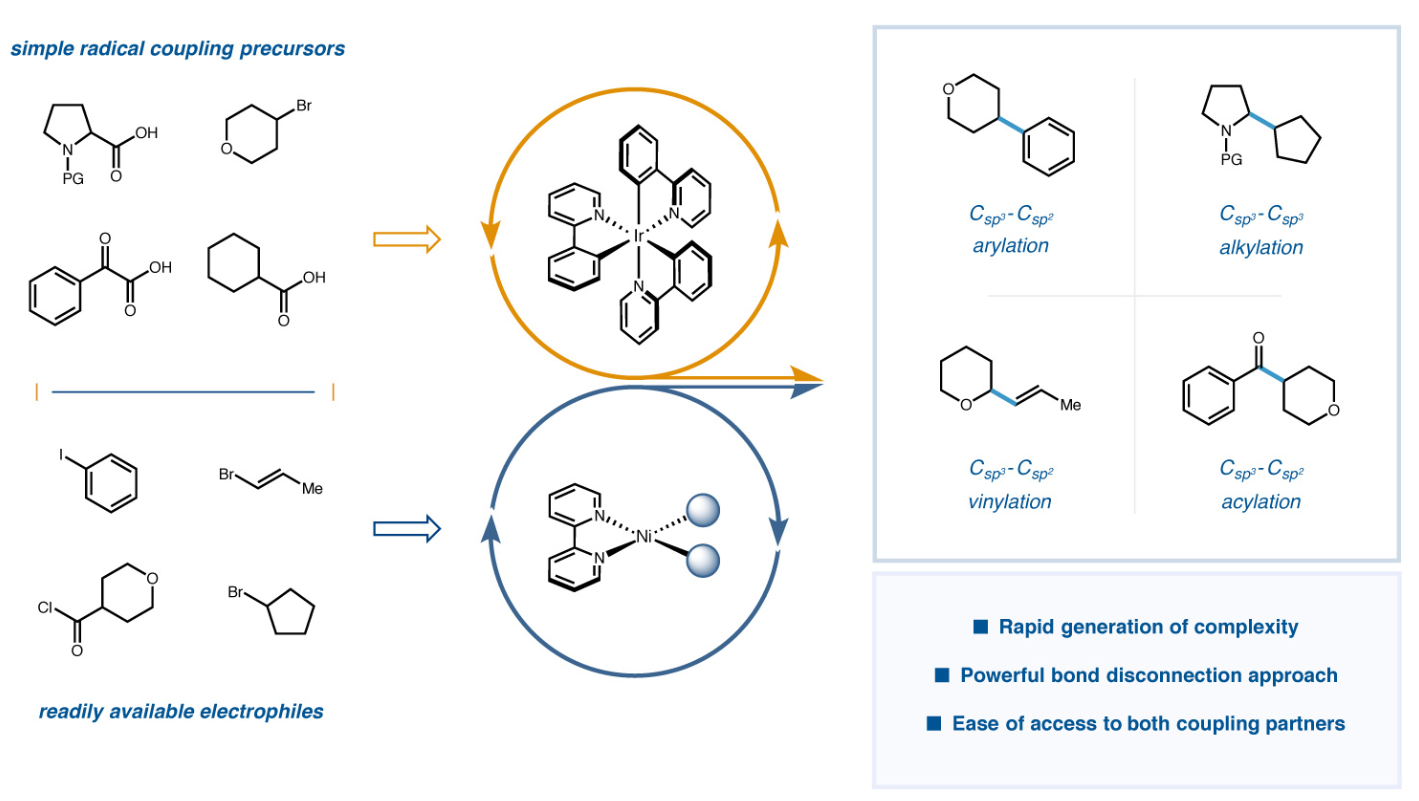
MacMillan 교수 연구실에서 현재 연구 중인 다양한 photoredox catalysis 기반의 cross-coupling 반응들. (사진: MacMillan Group 홈페이지)
MacMillan 교수는 해당 반응을 개선하기 위한 전략으로 데이터 기반의 반응 최적화 방법론인 additive mapping을 사용하여, 반응을 잘 촉진할 수 있는 첨가제(additive)를 스크리닝했던 여정을 소개했다. 전통적인 합성 방법론 개선이 메커니즘적 통찰에서부터 시작해 새로운 반응을 만들고, 그들의 반응성을 평가해 chemical space를 넓혀가는 방식이었다면 additive mapping은 여느 데이터 기반 반응 개발과 같이 high-throughput experimentation(HTE)를 통해 수많은 첨가제 화학종을 반응에 가하며 반응성을 확인하고 chemical space를 넓힌 뒤 좋은 성능을 보이는 것들을 선택해 메커니즘을 알아내는 방식으로 진행된다[36].
이러한 접근을 통해 연구팀은 decarboxylative C(sp²)–C(sp³) 짝지음 반응에 phthalimide를 첨가하면 반응 효율과 적용 범위가 크게 개선된다는 사실을 알아낼 수 있었다. 결과론적으로 시작된 메커니즘 연구에서는 phthalimide가 니켈의 aryl oxidative-addition 중간체를 안정화하고, oligomer 형태로 존재하는 비활성 off-cycle 화학종을 다시 반응에 참여시키는 데 기여한다는 사실을 확인하였다. 수많은 조건을 비교하여 얻은 관찰이 반응 메커니즘에 대한 이해로 이어지고, 다시 더 나은 반응 조건을 마련한다는, 최근 주목받고 있는 실험 자동화와 screening 연구의 본질적인 과정을 확인할 수 있었던 예시였다[36].

MacMillan 교수가 decarboxylative C(sp²)–C(sp³) coupling 반응 개선을 위해 사용한 additive mapping 기법. (사진: Science 376, 532–539 (2022).)
마지막으로 다뤄진 주제는 SH2 반응을 사용하는 radical sorting 전략과, 이를 이용한 금속 중심에서의 교차 결합 짝지음 반응이었다. MacMillan 교수는 쉽게 구할 수 있는 탄소 여섯 개짜리 헥세인 두 분자를 이어 붙여, 항공유 범위에 해당하는 탄소 열두 개짜리 도데케인 같은 분자를 만들 수 있지 않을까 하는 질문에서 연구의 발상을 얻었다고 이야기했다. 헥세인 두 분자를 실제로 그대로 연결했다는 의미는 아니지만, 단순한 탄소 조각 두 개를 원하는 방식으로 결합할 수 있을지에 대한 질문은 두 라디칼의 선택적인 짝지음이라는 과제로 이어졌다.
연구팀은 자연계의 비타민 B12 유도체인 methylcobalamin이 관여하는 라디칼 메틸화 반응에서 아이디어를 얻었다. Methylcobalamin에 결합한 methyl기는 탄소 중심 라디칼과 이분자 동종분해 치환(bimolecular homolytic substitution, SH2) 방식으로 반응할 수 있는데, 이와 유사한 원리를 합성 반응에 적용하고자 한 것이다[37].
2021년 최초로 보고된 반응에서는 철 포르피린 촉매가 서로 다른 라디칼의 역할을 구분한다. 촉매 순환 중의 Fe(II) 종이 입체적 부담이 작은 1차 탄소 라디칼을 포착하여 1차 alkyl–Fe(III) 중간체를 형성하고, 라디칼 친핵성이 높은 3차 탄소 라디칼이 여기에 SH2 방식으로 반응한다. 이때 철에 결합한 alkyl 탄소에서 라디칼 치환이 일어나 새로운 C(sp³)–C(sp³) 결합이 형성되고 Fe(II) 촉매가 재생된다. 두 라디칼이 무작위로 결합하도록 둬 homocoupling 생성물 등을 만드는 부반응을 방치하는 대신, 금속에 포착되는 라디칼과 결합 형성을 유도하는 라디칼의 역할을 나누어 둘 사이의 교차 짝지음만이 선택적으로 일어나도 유도한 것이다. 비단 1차와 3차뿐만 아니라 반응성이 차이가 나는 라디칼들이라면 적절히 조합하여 직접적으로 짝지을 수 있는 해당 반응을 MacMillan 교수는 radical sorting 전략이라고 명명하였다[37–39].
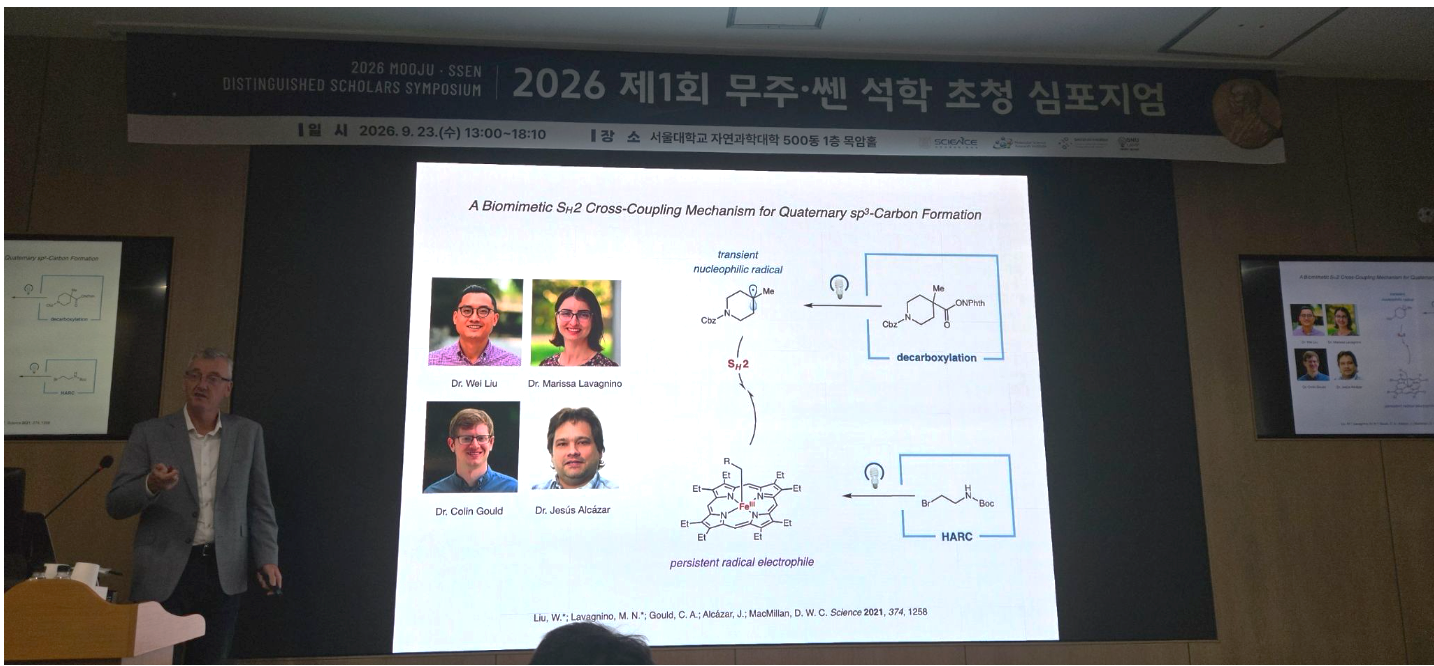
MacMillan 교수 연구팀이 개발한 SH2 기반 radical sorting 반응의 개괄. (사진: 황지호 기자)
처음 실증된 이후 radical sorting 전략에서는 수많은 파생 연구가 등장하였다. Alkyl halide와 redox-active ester 사이의 짝지음에서 시작하여, alcohol–carboxylic acid 짝지음, C(sp³)–H methylation, 서로 다른 carboxylic acid 사이의 짝지음, alcohol–alcohol 짝지음 등으로 반응이 확장되었다[37,40–43]. Alkene에 여러 조각을 도입하는 aryl–alkylation과 dialkylation, aminoalkylation, oxyalkylation 반응도 개발되었으며, amine 유래 탄소 조각을 활용하는 짝지음으로도 연구가 이어졌다[44–48] 머릿속에 떠오르는 두 종류의 출발 물질을 어떻게든 연결할 수 있지 않을까 싶을 정도로 다양한 기질 조합이 등장했고, 해당 전략은 지금도 계속 발전하고 있다.
특히 MacMillan 교수는 이번 강연에서 alcohol–alcohol 교차 짝지음 반응에 주목하였다[43]. 해당 반응에서는 deoxazole이라는 N-heterocyclic carbene(NHC) 활성화 시약을 사용하여 알코올의 탈산소화와 탄소 라디칼 생성을 촉진시키는 활성화 시약으로서 사용된다[43,49]. Cross-electrophile coupling이 그다 많은 수를 차지하지는 않는 alkyl halide 사이의 짝지음 반응 위주였다면, deaxazole 첨가제를 사용한 cross-alcohol 짝지음은 수없이 많이 생산되는 작용기인 alcohol 두 개를 탄소–탄소 결합 형성의 출발점으로 삼는다는 점에서 매력적인 반응이었다.

MacMillan 교수 연구팀이 개발한 heteroatom-SH2 기반 ether 합성 반응. (사진: 황지호 기자)
MacMillan 교수 연구팀은 탄소–탄소 결합 형성과 함께 탄소–헤테로원자 결합 형성으로도 연구를 넓혀 왔다. 그중 heteroatom SH2 반응을 활용한 ether 합성, 즉 C(sp³)–O 결합 형성에 관한 연구가 지난 8월 Nature에 발표되었다[50]. 해당 반응에서는 카복실산 유래 redox-active ester로부터 생성한 탄소 중심 라디칼이 alkoxy 리다칼이 포착되어 만들어진 titanium alkoxide의 산소에서 SH2 치환을 일으켜 ether를 형성한다. MacMillan 교수는 이를 cytochrome P450 효소의 반응에서 나타나는 탄소 라디칼과 금속–산소 종 사이의 결합 형성을 자연계의 선례로 소개하며, ‘natural but non-intuitive disconnection’이라는 관점에서 해당 전략의 탄생 배경을 설명하였다. Williamson ether 합성 등 ether를 합성하는 반응이 많이 개발된 상황에서 굳이 필요한지 의문이 들 수 있으나, 익숙한 친핵성 치환 방식으로는 합성하기 어려운 입체적으로 혼잡한 dialkyl ether들을 조립할 수 있다는 점이 반응의 substrate scope에서 드러났다[50].
필자는 강연 이후의 짤막한 질의응답 시간에 운 좋게 기회를 얻어, N-centered radical 또는 금속에 결합한 질소 화학종을 활용하여 유사한 radical-sorting SH2 방식으로 aliphatic amine을 만들 수는 없는지 질문하였다. MacMillan 교수는 그러한 확장이 Nature 논문의 리뷰어들이 제안한 방향 중 하나였으며, 관련 연구 성과 또한 당시 Nature에서 심사 중이라고 밝혔다. 강연에서 막 들은 반응의 다음 가능성을 질문했는데, 이미 그 연구가 진행되고 있다는 답변을 직접 들을 수 있어 더욱 흥미로웠다. 해당 연구가 어떤 형태로 발표될지 궁금하다면 앞으로 나올 Nature 최신호들을 지켜보는 것도 좋을 듯하다.
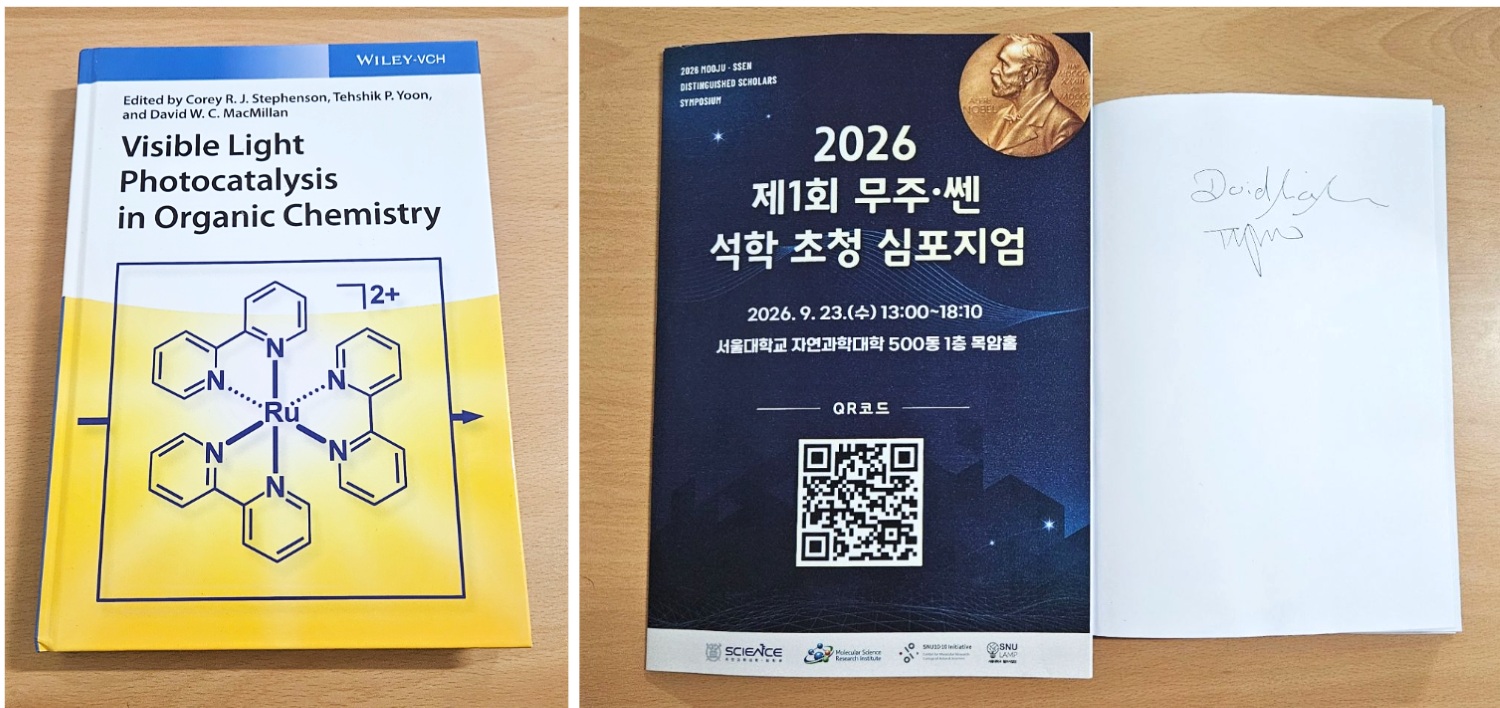
필자는 MacMillan과 Tehshik Yoon 교수님의 공동 저서[51] 첫 장에 두 교수님 사인을 직접 받았다. (사진: 황지호 기자)
자연과학대학 500동 목암홀에서는 한 해 동안 자연과학 전 분야에 걸쳐 학술 심포지엄과 교류 행사들이 개최되고 있다. 화학부의 행사로는 최근 국내 유기화학계의 대부셨던 고(故) 이은 교수님의 추모 심포지엄과 SNU–Stanford–UC Berkeley Joint Chemistry Symposium 등이 열리기도 했다. 그중에서도 이번 무주·쎈 석학 초청 심포지엄은 합성 방법론이라는 유기화학의 거대한 주제를 구심점으로, 세계적으로 손꼽히는 석학들과 서울대 화학부 교수들, 그리고 수많은 연구자가 각자의 성과와 생각을 나누는 자리였다. 필자를 포함한 많은 서울대학교의 유기화학 연구자들에게, 이번 심포지엄은 평소 논문에서 보던 반응을 직접 개발한 연구자들의 설명을 듣고, 궁금했던 점을 질문하며, 새로운 연구가 만들어지는 과정을 가까이에서 경험할 수 있었던 꿈만 같았던 하루로 남았을 것으로 생각한다.
참고문헌
1. Royal Swedish Academy of Sciences. Scientific background on the Nobel Prize in Chemistry 2021: Enamine and iminium ion-mediated organocatalysis (2021).
2. List, B., Lerner, R. A. & Barbas, C. F. III. Proline-catalyzed direct asymmetric aldol reactions. J. Am. Chem. Soc. 122, 2395–2396 (2000).
3. List, B. Proline-catalyzed asymmetric reactions. Tetrahedron 58, 5573–5590 (2002).
4. Ahrendt, K. A., Borths, C. J. & MacMillan, D. W. C. New strategies for organic catalysis: the first highly enantioselective organocatalytic Diels−Alder reaction. J. Am. Chem. Soc. 122, 4243–4244 (2000).
5. Jen, W. S., Wiener, J. J. M. & MacMillan, D. W. C. New strategies for organic catalysis: the first enantioselective organocatalytic 1,3-dipolar cycloaddition. J. Am. Chem. Soc. 122, 9874–9875 (2000).
6. Paras, N. A. & MacMillan, D. W. C. New strategies in organic catalysis: the first enantioselective organocatalytic Friedel-Crafts alkylation. J. Am. Chem. Soc. 123, 4370–4371 (2001).
7. Beeson, T. D. & MacMillan, D. W. C. Enantioselective organocatalytic α-fluorination of aldehydes. J. Am. Chem. Soc. 127, 8826–8828 (2005).
8. Brown, S. P., Goodwin, N. C. & MacMillan, D. W. C. The first enantioselective organocatalytic Mukaiyama–Michael reaction: a direct method for the synthesis of enantioenriched γ-butenolide architecture. J. Am. Chem. Soc. 125, 1192–1194 (2003).
9. MacMillan, D. W. C. The advent and development of organocatalysis. Nature 455, 304–308 (2008).
10. Nicewicz, D. A. & MacMillan, D. W. C. Merging photoredox catalysis with organocatalysis: the direct asymmetric alkylation of aldehydes. Science 322, 77–80 (2008).
11. Prier, C. K., Rankic, D. A. & MacMillan, D. W. C. Visible light photoredox catalysis with transition metal complexes: applications in organic synthesis. Chem. Rev. 113, 5322–5363 (2013).
12. Twilton, J. et al. The merger of transition metal and photocatalysis. Nat. Rev. Chem. 1, 0052 (2017).
13. Chan, A. Y. et al. Metallaphotoredox: the merger of photoredox and transition metal catalysis. Chem. Rev. 122, 1485–1542 (2022).
14. Fernández, D. F. et al. Redefining the synthetic logic of medicinal chemistry. Photoredox-catalyzed reactions as a general tool for aliphatic core functionalization. Org. Lett. 26, 2702–2707 (2024).
15. Geri, J. B. et al. Microenvironment mapping via Dexter energy transfer on immune cells. Science 367, 1091–1097 (2020).
16. Kim, M. et al. Homologative alkene difunctionalization. Nat. Chem. 18, 765–773 (2026).
17. Jang, J., Kim, C., Won, J. & Hong, S. Y. [2 + 1] and [2 + 1 + 1] cyclization: diversifying alkenes for small carbocycles via photocatalytically accessed 1,3-dielectrophiles. J. Am. Chem. Soc. 148, 5701–5712 (2026).
18. Zou, Y.-Q. et al. Visible-light-induced oxidation/[3+2] cycloaddition/oxidative aromatization sequence: a photocatalytic strategy to construct pyrrolo[2,1-a]isoquinolines. Angew. Chem. Int. Ed. 50, 7171–7175 (2011).
19. Zhang, K. et al. Exploration of a chiral cobalt catalyst for visible-light-induced enantioselective radical conjugate addition. Angew. Chem. Int. Ed. 58, 13375–13379 (2019).
20. Jiang, X. et al. Photoassisted cobalt-catalyzed asymmetric reductive Grignard-type addition of aryl iodides. J. Am. Chem. Soc. 144, 8347–8354 (2022).
21. Lu, F.-D. et al. Asymmetric propargylic radical cyanation enabled by dual organophotoredox and copper catalysis. J. Am. Chem. Soc. 141, 6167–6172 (2019).
22. Ding, W. et al. Bifunctional photocatalysts for enantioselective aerobic oxidation of β-ketoesters. J. Am. Chem. Soc. 139, 63–66 (2017).
23. Li, M.-M. et al. Sequential visible-light photoactivation and palladium catalysis enabling enantioselective [4+2] cycloadditions. J. Am. Chem. Soc. 139, 14707–14713 (2017).
24. Lee, J. & Song, W. J. Photocatalytic C–O coupling enzymes that operate via intramolecular electron transfer. J. Am. Chem. Soc. 145, 5211–5221 (2023).
25. Choi, I. et al. Protein-enforced ligand environments reshape classical coordination preferences in copper polypyridyl complexes. J. Am. Chem. Soc. 148, 30406–30417 (2026).
26. Choe, Y. et al. A minimal photoreactive metallocofactor for carbon–sulfur bond formation in small molecules and proteins. Chem 12, 103205 (2026).
27. Takaoka, K. et al. Total synthesis of trigocherrins A and C. J. Am. Chem. Soc. 147, 45670–45679 (2025).
28. Koo, J. et al. Halogen atom transfer-induced homolysis of C–F bonds by the excited-state boryl radical. J. Am. Chem. Soc. 146, 22874–22880 (2024).
29. Whyte, A. & Yoon, T. P. Selective cross-ketonization of carboxylic acids enabled by metallaphotoredox catalysis. Angew. Chem. Int. Ed. 61, e202213739 (2022).
30. Li, Q. Y. et al. Decarboxylative cross-nucleophile coupling via ligand-to-metal charge transfer photoexcitation of Cu(II) carboxylates. Nat. Chem. 14, 94–99 (2022).
31. Lutovsky, G. A. et al. Iron-mediated modular decarboxylative cross-nucleophile coupling. Chem 9, 1610–1621 (2023).
32. Yayla, H. G., Wang, H., Tarantino, K. T., Orbe, H. S. & Knowles, R. R. Catalytic ring-opening of cyclic alcohols enabled by PCET activation of strong O–H bonds. J. Am. Chem. Soc. 138, 10794–10797 (2016).
33. Guo, J. J. et al. Photocatalytic C–C bond cleavage and amination of cycloalkanols by cerium(III) chloride complex. Angew. Chem. Int. Ed. 55, 15319–15322 (2016).
34. MacAllister, C. A. et al. Oxygen migration into carbon–carbon single bonds by photochemical oxidation. Nat. Synth. 5, 349–356 (2026).
35. Zuo, Z. et al. Merging photoredox with nickel catalysis: coupling of α-carboxyl sp3-carbons with aryl halides. Science 345, 437–440 (2014).
36. Prieto Kullmer, C. N. et al. Accelerating reaction generality and mechanistic insight through additive mapping. Science 376, 532–539 (2022).
37. Liu, W., Lavagnino, M. N., Gould, C. A., Alcázar, J. & MacMillan, D. W. C. A biomimetic SH2 cross-coupling mechanism for quaternary sp3-carbon formation. Science 374, 1258–1263 (2021).
38. Zhang, Y., Li, K.-D. & Huang, H.-M. Bimolecular homolytic substitution (SH2) at a transition metal. ChemCatChem 16, e202400955 (2024).
39. McWhinnie, I. M. et al. Radical sorting catalysis via bimolecular homolytic substitution (SH2): opportunities for C(sp3)–C(sp3) cross-coupling reactions. J. Am. Chem. Soc. 147, 23351–23366 (2025).
40. Sakai, H. A. & MacMillan, D. W. C. Nontraditional fragment couplings of alcohols and carboxylic acids: C(sp3)–C(sp3) cross-coupling via radical sorting. J. Am. Chem. Soc. 144, 6185–6192 (2022).
41. Tsymbal, A. V., Bizzini, L. D. & MacMillan, D. W. C. Nickel catalysis via SH2 homolytic substitution: the double decarboxylative cross-coupling of aliphatic acids. J. Am. Chem. Soc. 144, 21278–21286 (2022).
42. Mao, E. & MacMillan, D. W. C. Late-stage C(sp3)–H methylation of drug molecules. J. Am. Chem. Soc. 145, 2787–2793 (2023).
43. Chen, R. et al. Alcohol-alcohol cross-coupling enabled by SH2 radical sorting. Science 383, 1350–1357 (2024).
44. Wang, J. Z., Mao, E., Nguyen, J. A., Lyon, W. L. & MacMillan, D. W. C. Triple radical sorting: aryl-alkylation of alkenes. J. Am. Chem. Soc. 146, 15693–15700 (2024).
45. Wang, J. Z., Lyon, W. L. & MacMillan, D. W. C. Alkene dialkylation by triple radical sorting. Nature 628, 104–109 (2024).
46. Lyon, W. L., Wang, J. Z., Alcázar, J. & MacMillan, D. W. C. Aminoalkylation of alkenes enabled by triple radical sorting. J. Am. Chem. Soc. 147, 2296–2302 (2025).
47. Harstad, L. J. & MacMillan, D. W. C. Oxyalkylation of alkenes via triple radical sorting. J. Am. Chem. Soc. 148, 23435–23442 (2026).
48. Zhao, W. Y., Takanashi, N., Cabré, A., Martinelli, J. R. & MacMillan, D. W. C. Deaminative C(sp3)–C(sp3) cross-coupling of benzylamines with alcohols and carboxylic acids via radical sorting. J. Am. Chem. Soc. 148, 19453–19460 (2026).
49. Dong, Z. & MacMillan, D. W. C. Metallaphotoredox-enabled deoxygenative arylation of alcohols. Nature 598, 451–456 (2021).
50. Großkopf, J. J. et al. Dialkyl ether synthesis through heteroatom homolytic substitution. Nature (2026).
51. Stephenson, C. R. J., Yoon, T. P. & MacMillan, D. W. C. (eds) Visible Light Photocatalysis in Organic Chemistry (Wiley-VCH, 2018).
자연과학대학 학생기자단 자:몽 황지호 기자 jhhwang16@snu.ac.kr
카드뉴스는 자:몽 인스타그램 @grapefruit_snucns에서 확인할 수 있습니다.